Menu

Une voie immunitaire inédite de lutte contre l’athérosclérose

L’athérosclérose ou accumulation de plaques graisseuses sur la paroi artérielle est à l’origine de la plupart des maladies cardiovasculaires. Alors que les lymphocytes B du système immunitaire étaient considérés jusqu’alors comme des éléments de protection contre la formation de ces plaques, des chercheurs du « Paris Centre de recherche cardiovasculaire » (unité 970 Inserm) réfutent cette hypothèse sur trois modèles animaux. Ils montrent à l’inverse que des anticorps dirigés contre ces cellules de l’immunité et très efficaces en traitement du lupus ou de la polyarthrite rhumatoïde protègent significativement contre l’athérosclérose. Ces travaux, en cours de validation par un essai clinique chez l’homme, sont publiés dans The Journal of Experimental Medicine. Ils pourraient notamment offrir de nouvelles perspectives en prévention des récidives après un infarctus du myocarde.

L’athérosclérose est une pathologie inflammatoire des artères déclenchée par plusieurs facteurs, notamment l’augmentation du cholestérol, et caractérisée par une accumulation de lipides dans la paroi artérielle, sous forme de plaques. La rupture de ces plaques est à l’origine de la majorité des maladies cardiovasculaires (infarctus du myocarde, accident vasculaire cérébral) et responsable de la première cause de mortalité dans les pays industrialisés. Il est donc essentiel de repérer les patients à risque et de comprendre la progression de la maladie, pour la prévenir et la traiter.

inserm_3172_atherosclerose

Athérosclérose à divers stades au sein d’un vaisseau. Cliché le plus clair : normal, cliché le plus foncé : athérosclérose massive. © Inserm, JC Fruchart

La réponse immunitaire (macrophages, lymphocytes B, lymphocytes T), variable selon les individus, joue un rôle important dans la progression de ces plaques d’athérome et la survenue des complications des maladies cardiovasculaires. A ce jour le rôle attribué à l’ensemble des lymphocytes B semblait protecteur de l’athérosclérose.

Pourtant, les travaux dirigés par Ziad Mallat réfutent aujourd’hui clairement cette hypothèse. Les chercheurs démontrent en effet que l’utilisation d’un anticorps dirigé contre les lymphocytes B et entraînant la disparition de 96% d’entre eux fournit une protection significative contre le développement de l’athérosclérose dans 3 modèles expérimentaux chez la souris. Cet anticorps dirigé contre une protéine de surface des cellules B est utilisé très efficacement chez l’homme en traitement de certaines pathologies inflammatoires. L’effet protecteur est en partie lié à une désactivation parallèle des lymphocytes T qui produisent alors moins d’interféron gamma, une hormone du système immunitaire favorisant l’athérosclérose, et plus d’interleukine-17, une hormone protectrice.

Ces résultats ont des implications cliniques importantes. Ils suggèrent que les traitements dirigés contre les lymphocytes B, actuellement administrés à des patients souffrant de maladies inflammatoires comme le lupus ou la polyarthrite rhumatoïde, pourraient réduire le risque cardiovasculaire. Des essais cliniques ont été engagés en ce sens par l’équipe et visent à évaluer l’étendue de l’athérosclérose avant et après traitement chez ces patients.
Les chercheurs envisagent également d’autres applications cliniques, notamment évaluer cet anticorps en traitement à court terme du risque de récidive après un infarctus du myocarde.
Le médicament en première ligne dans le traitement du diabète de type 2 dévoile ses secrets de fonctionnement

La metformine est le médicament le plus prescrit pour traiter les patients atteints de diabète de type 2 appelé aussi diabète non insulinodépendant. Cette molécule réduit l’hyperglycémie en diminuant la production de glucose par le foie. Dans un article publié le 1er juillet 2010 dans The Journal of Clinical Investigation, une équipe de chercheurs français vient d’identifier le mécanisme non élucidé d’inhibition de la production hépatique de glucose par la metformine.

La metformine est un antidiabétique oral commercialisé en France depuis 1979 sous l’appellation de Glucophage®. Ce médicament est utilisé avec succès depuis plus de 40 ans dans le traitement du diabète de type 2, en particulier chez les patients en surpoids ou obèses, pour son efficacité, sa faible capacité à provoquer des hypoglycémies et l’absence de prise de poids. Malgré ces performances et une large utilisation, le mécanisme d’action de la metformine reste mal compris.

Chez les personnes atteintes de diabète de type 2, la glycémie se maintient au-dessus des valeurs normales. À long terme, de graves complications vasculaires peuvent survenir si la glycémie n’est pas abaissée. Chez les diabétiques de type 2, la metformine réduit l’hyperglycémie par inhibition de la production excessive de glucose par le foie.

En 2001, une équipe américaine a montré que la metformine active une enzyme sensible aux variations des niveaux d’énergie dans la cellule : l’AMPK (AMP-activated protein kinase). Depuis quelques années, il est admis mais pas formellement démontré que la metformine améliore l’hyperglycémie en inhibant les gènes responsables de la production de glucose dans le foie via l’activation de l’AMPK.

La metformine inhibe la production de glucose en diminuant le niveau énergétique du foie

Dans cette nouvelle étude, Marc Foretz, chercheur au CNRS, Benoit Viollet, chercheur à l’Inserm et leur équipe (Inserm U1016, CNRS, UMR8104, Université Paris Descartes) ont démontré que la modulation de l’activité de l’AMPK n’a pas de conséquence directe sur la régulation de la production de glucose par le foie. De plus, ils ont prouvé que le mode d’action à court terme de la metformine est indépendant de l’AMPK et d’un effet génique. Finalement, ces chercheurs montrent que le médicament inhibe la production de glucose hépatique par un mécanisme purement énergétique en modifiant le fonctionnement des mitochondries, un organite cellulaire produisant de l’énergie sous forme d’ATP(1).

En effet, la formation de glucose par le foie nécessite un apport important d’énergie sous forme d’ATP. L’administration de metformine entraîne une diminution modérée de la production d’ATP dans les cellules du foie mais suffisante pour réduire le flux de la production de glucose hépatique.

cp-metformine

Mécanisme d’action de la metformine © M. Foretz/CNRS

Par ailleurs, les chercheurs suggèrent qu’un autre mécanisme pourrait être impliqué dans l’action antidiabétique de la metformine sur le long terme. Ils proposent que l’activation de l’AMPK par la metformine pourrait améliorer la stéatose hépatique, une accumulation de lipides dans le foie fréquemment associée au diabète de type 2. Cette seconde voie déclencherait une meilleure sensibilité à l’insuline et empêcherait l’emballement de la production hépatique de glucose. Ce travail a permis d’identifier un nouveau mécanisme permettant le contrôle de la production de glucose dans le foie et offre également des perspectives thérapeutiques dans le traitement de la stéatose hépatique.

(1) L’adénosine triphosphate ou ATP sert notamment à emmagasiner et à transporter de l’énergie dans la cellule.

Identification d’un gène en cause dans une maladie rare affectant le rein

Quelques semaines après la journée mondiale du rein, des scientifiques, dirigés par Dil Sahali (Unité Inserm 955(1) « Institut Mondor de recherche biomédicale » et service de néphrologie(2) de l’hôpital Henri-Mondor-AP-HP), en collaboration avec les unités Inserm 702 (Pierre Ronco) et 686 (Véronique Bernard), percent les mécanismes moléculaires en cause dans une maladie rare du rein. Cette maladie appartient au groupe des syndromes néphrotiques qui se déclarent chez un Français sur 5 000 chaque année. La maladie se manifeste brutalement par une fuite massive de protéines dans les urines. En l’absence de réponse au traitement, elle peut conduire à une insuffisance rénale. Leurs travaux paraissent le 18 mai 2010 dans la revue Science signaling.


Maladie rénale rare, le syndrome néphrotique acquis à rechute se développe le plus souvent sous forme chronique. Il se caractérise par la fuite de protéines dans les urines, ce qui provoque une forte baisse du taux de protéines dans le sang et entraine un gonflement soudain du corps (ou œdèmes). A moyen ou long terme, les conséquences de la maladie peuvent être lourdes : thrombose vasculaire, hypertension artérielle, retard de croissance, infertilité par exemple, mais surtout insuffisance rénale au stade terminal.

Jusqu’à présent, les connaissances sur les mécanismes moléculaires à l’origine du syndrome restaient limitées. L’efficacité des traitements corticoïdes(3) et immunosuppresseurs contre la maladie laissait supposer qu’un dysfonctionnement du système immunitaire en était à l’origine. Le rein ne serait donc que la cible fonctionnelle d’une désorganisation du système immunitaire.

Par une approche moléculaire, l’équipe a pu identifier un gène anormalement exprimé dans les cellules de patients atteints par la maladie : le gène c-mip. Ce gène, qui ne s’exprime pas chez les individus sains, s’exprime à l’inverse dans les cellules de l’immunité et dans les podocytes au cours du syndrome néphrotique acquis à rechutes.

Un point sur les podocytes :

Ce sont des cellules épithéliales hautement différenciées (Po), ancrées grâce à leurs prolongements en forme de doigts (les pédicelles, pe) à la face externe des anses capillaires du glomérule.
Les podocytes baignent dans l’urine primitive contenue dans l’espace urinaire (Eu).
Ces pédicelles s’entrelacent entre podocytes voisins, formant un réseau de fentes, imperméable aux protéines.
Ce réseau constitue la dernière barrière contre la perte de protéines dans le rein, perte qui engendrerait une protéinurie massive.

podocytes

© Inserm, D. Dahali

La présence du gène c-mip dans les podocytes humains a incité les chercheurs à l’introduire dans les podocytes de souris saines. Celles-ci développaient alors une protéinurie massive, révélant une étroite relation entre l’expression du gène c-mip dans les podocytes et la survenue d’une protéinurie. Par ailleurs, les souris manipulées présentaient les caractéristiques biologiques et histologiques du syndrome néphrotique observées en pathologie humaine. Restait alors à comprendre comment une surexpression de ce gène dans les podocytes impliquait une telle protéinurie. Pour répondre à cette nouvelle question, l’équipe a étudié le fonctionnement du gène c-mip au sein des podocytes en identifiant les protéines avec lesquelles il interagit. Leur travail a permis d’identifier la liaison physique de c-mip avec la protéine Fyn, hautement impliquée dans l’organisation du cytosquelette(4). Cette liaison perturbe l’activité des podocytes et désorganise leur cytosquelette, expliquant la fuite massive des protéines dans les urines.

Dans un dernier temps et afin de confirmer leurs observations, les chercheurs ont « éteint » l’expression du gène c-mip chez les souris atteintes d’un syndrome néphrotique expérimental. Celles-ci ne développaient alors plus de protéinurie massive. Ces expériences de thérapie génique in vivo confirment que l’extinction du gène c-mip endogène chez ces souris empêche le développement d’une protéinurie.

La dissection des mécanismes moléculaires à l’origine de la protéinurie réalisée dans cette étude apporte un éclairage inédit sur les mécanismes moléculaires du syndrome néphrotique acquis à rechutes. Pour Dil sahali : « Le fait que l’extinction du gène in vivo empêche le développement de la protéinurie permet d’envisager des implications thérapeutiques chez l’homme. »

(1) L’unité Inserm 955 est dirigée par le Pr Georges Guellaen.
(2) Le service de néphrologie est dirigé par le Pr Philippe Lang.
(3) Les corticoïdes sont des hormones naturellement produites par les glandes surrénales et utilisées comme anti-inflammatoires.
(4) Le cytosquelette est le réseau de fibres intracellulaires qui confère à la cellule l’essentiel de ses propriétés mécaniques

Un nouveau biomarqueur post-infarctus, un espoir pour des coeurs en peine

A la suite d’un infarctus, il est courant que les malades développent des anomalies au niveau du coeur, tel qu’un remodelage du ventricule gauche. A l’Institut Pasteur de Lille, des chercheurs de l’unité Inserm 744, et leurs collaborateurs, ont mis en évidence un nouveau marqueur biologique de ce phénomène. Cette découverte pourrait aider à identifier les patients susceptibles de développer un remodelage ventriculaire gauche important post-infarctus et ainsi améliorer leur diagnostic et leur suivi. Les résultats de cette étude paraissent online dans le journal European Heart Journal du 26 avril 2010.


Chaque année en France, en plus des 150 000 personnes qui décèdent d’une maladie cardiovasculaire, 120 000 personnes déclarent un infarctus du myocarde et 500 000 autres sont atteints d’insuffisance cardiaque. Nul doute que ces chiffres conséquents reflètent un grand problème de santé publique. Malgré des progrès significatifs dans le traitement de l’insuffisance cardiaque, il reste encore beaucoup à découvrir pour améliorer sa prise en charge.

fig1_pinet Coeur insuffisance cardiaqueL’infarctus du myocarde est une des principales causes d’insuffisance cardiaque. En effet, après un infarctus du myocarde suffisamment étendu, il se produit des modifications géométriques et fonctionnelles du ventricule gauche regroupées sous le terme de remodelage ventriculaire gauche. Ce phénomène est asymptomatique pendant une période plus ou moins longue, mais entraine bien souvent une insuffisance cardiaque et parfois la mort. Bien que plusieurs facteurs de risques aient été identifiés, l’évolution du remodelage ventriculaire gauche reste difficile à prédire. Or, en apprenant à mieux le cerner, le suivi et le traitement des malades seraient plus ciblés et efficaces.

Comment appréhender le développement du remodelage ventriculaire gauche ?

De récents résultats ont déjà permis d’ouvrir de nouvelles possibilités pour l’identification de protéines impliquées dans les pathologies cardiovasculaires. Grâce à ces avancées, Florence Pinet et son équipe de l’unité Inserm 744 « Santé publique et épidémiologie moléculaire des maladies liées au vieillissement » à l’Institut Pasteur de Lille, en collaboration avec le CHRU de Lille et l’unité Inserm U644 à Rouen, viennent de découvrir un marqueur biologique du remodelage ventriculaire gauche post-infarctus : la phosphorylation de la troponine T. En développant des outils, des anticorps, ils ont démontré que des changements fonctionnels importants dans ce processus peuvent survenir dans le myocarde de modèles animaux souffrant d’insuffisance cardiaque, en comparaison avec un coeur sain. Ils ont mis en évidence la diminution de la phosphorylation de la troponine T au niveau du ventricule gauche des animaux en insuffisance cardiaque et observé la même diminution au niveau du plasma. La phosphorylation devient alors un bon indicateur des modifications survenues suite à un infarctus du myocarde.
De l’animal à l’homme
fig2_pinet Tropopine T remodelage ventriculaire

© Inserm, F. Pinet Mise en évidence de la tropopine T phosphorylée en fonction du degré de remodelage ventriculaire gauche, chez l’animal et chez l’homme.


Les résultats obtenus chez l’animal ont été confirmés chez l’homme sur 91 patients ayant eu un infarctus et faisant alors partie d’une cohorte nommée REVE (REmodelage VEntriculaire). Les anticorps développés reconnaissent également la forme phosphorylée de la troponine T d’origine humaine. Une association entre le niveau de cette phosphorylation et le degré de remodelage ventriculaire gauche a également été démontrée. En effet, plus le patient présente un fort remodelage ventriculaire gauche, plus la phosphorylation observée est faible

Par cette approche, les chercheurs ont fait l’hypothèse que le niveau de troponine T phosphorylée circulante pourrait être un nouveau biomarqueur et aider à augurer un remodelage ventriculaire gauche important post-infarctus chez les patients. Un brevet a été déposé avec Inserm-Transfert et, en raison du grand intérêt de cette découverte pour améliorer le diagnostic, une extension internationale a été demandée.

Aujourd’hui, il est important de confirmer ces résultats dans une autre cohorte de patients et de déterminer si ce marqueur peut également permettre le pronostic de sévérité chez des patients atteints d’insuffisance cardiaque. L’objectif des chercheurs et cliniciens est de pouvoir évaluer l’échelle de risque chez les patients en post-infarctus ou en insuffisance cardiaque en utilisant une méthode non invasive, largement disponible et peu onéreuse.

Eclairage sur le mode d’action du plus ancien traitement utilisé contre l’hypertension artérielle

Massivemement utilisés pour traiter l’hypertension artérielle, les thiazidiques agissent selon un mode d’action simple : ils favorisent l’élimination urinaire d’eau corporelle, ce qui réduit la pression artérielle et, par voie de conséquence, limite l’hypertension artérielle. Jusqu’à maintenant, une unique cible était connue pour cette classe de médicaments. Dans un travail à paraître dans l’édition en ligne du Journal of Clinical Investigation, une équipe de chercheurs dirigée par Dominique Eladari (Unité Inserm 872 « Centre de recherche des Cordeliers » – Inserm, CNRS, UPMC, Université Paris Descartes), en collaboration avec des scientifiques allemands, suisses et américains, a pu caractériser une nouvelle cible des thiazidiques.


L’hypertension artérielle est une maladie fréquente, qui augmente avec l’âge. Ses origines sont multiples mais elle peut, entre autres, être causée par une rétention anormale de sel (ou chlorure de sodium).
Lorsque nous ne présentons pas d’hypertension, la quantité de sel dans notre organisme reste constante grâce à un équilibre entre nos apports alimentaires et notre élimination urinaire. Ce sont les transporteurs de sodium qui se chargent de maintenir cet équilibre, qualifié de balance « sodée ».

Les thiazidiques sont les médicaments les plus largement utilisés contre l’hypertension artérielle. Ils correspondent d’ailleurs au plus ancien traitement employé pour contrer l’hypertension. En inhibant un transporteur de sodium spécifique ils favorisent l’élimination urinaire de cet ion. Cela a pour conséquence de diminuer le volume sanguin et le débit cardiaque et fait chuter la pression artérielle. Tout comme l’ensemble des médicaments qui augmentent l’élimination urinaire d’eau et de sodium, ils sont qualifiés de diurétiques.
Le mode d’action des diurétiques est bien connu, ils bloquent sélectivement les protéines en charge de la réabsorption du sodium qui sont présentes à la surface des cellules de l’épithélium rénal. Cette action a pour conséquence un accroissement de l’excrétion de sodium dans les urines.

La cible des diurétiques thiazidiques est déjà connue, il s’agit d’une protéine spécialisée, le transporteur de sodium NCC. Ce transporteur est retrouvé au niveau des cellules épithéliales rénales dans le tube contourné distal (cf. schéma ci-dessous). Pourtant, bien que la cible des thiazidiques s’exprime exclusivement dans le rein, certains effets engendrés par cette classe de médicament se produisent hors du rein : altération de la tolérance au glucose, augmentation de la masse minérale osseuse, etc. Aucune explication ne permettait jusqu’alors de comprendre ces observations, si ce n’est l’existence d’une éventuelle autre cible pour ces molécules.

Cette hypothèse avait déjà été émise il y a quelques années. Des études montraient alors que les thiazidiques peuvent bloquer la moitié de la réabsorption du sodium dans la partie terminale du néphron(1) où le seul transporteur de sodium identifié – le canal à sodium épithélial ENaC – est insensible au médicament.
L’ensemble de ces constatations a conduit l’équipe de Dominique Eladari à rechercher une nouvelle cible qui soit à la fois sensible aux diurétiques thiazidiques et présente dans la partie terminale du néphron.

Localisation des différents transporteurs d’ions le long du néphron et médicaments qui leur sont associés

cp_thiazidiques_13avr10

© D. Eladari, Inserm 872 Localisation des différents transporteurs d’ions le long du néphron et médicaments qui leurs sont associés

CC = canal collecteur
TCN = Tube connecteur
TCD = Tube contourné distal
TCP = Tube contourné proximal
BLAH = Branche large ascendante de l’Anse de Henlé

Le transporteur de sodium NCC figurant ci-contre est la cible spécifique connue jusqu’alors des thiazidiques.
Chacun des autres traitements mentionnés cible au moins un autre transporteur d’ions.

Les chercheurs ont d’abord totalement inactivé le canal à sodium épithélial ENaC. De façon étonnante cette inactivation n’a pas bloqué le transport de sodium. Cette première observation laisse supposer l’existence d’un second transporteur de sodium présent dans la partie terminale du néphron qui serait sensible aux thiazidiques.

Les chercheurs se sont ensuite de nouveau intéressés au transporteur de sodium NCC, qui est la cible classique des thiazidiques. Ils ont vérifié leur activité chez des souris pour lesquelles le transporteur de sodium NCC était inactif. Le traitement thiazidique restait tout de même efficace sur ces souris, puisqu’elles voyaient leur sécrétion urinaire de sodium augmenter. Cette seconde observation vient confirmer l’hypothèse selon laquelle les thiazidiques ont une autre cible moléculaire.

Par des études physiologiques sur des tubules rénaux microdisséqués et perfusés in vitro, les chercheurs ont déterminé que le nouveau système cible repose sur le fonctionnement en parallèle de deux protéines différentes de NCC. Le rôle de ces deux protéines dans la réabsorption de sodium était insoupçonné jusqu’alors. Elles ne sont par ailleurs pas exclusivement présentes dans le rein mais sont largement disséminées dans l’organisme.

Ce travail a permis d’identifier une nouvelle cible des thiazidiques qui pourrait avoir des effets non rénaux. Cela laisse suggérer qu’un certain nombre d’effets indésirables observés avec les thiazidiques ne sont pas dus à leur effet diurétique mais résultent d’un effet extra-rénal. Selon Dominique Eladari, maître de conférences à l’Université Paris Descartes : « il devient plus facile d’expliquer l’efficacité thérapeutique des thiazidiques si ces molécules ont une action plus étendue que celle initialement identifiée. »

(1) Le néphron est l’unité structurale et fonctionnelle du rein, responsable de la purification et de la filtration du sang

Un retour prometteur pour la thalidomide

La thalidomide, médicament au passé sulfureux, a cependant pu être progressivement réintroduite sur le marché pour le traitement de quelques pathologies. Des travaux, réalisés par Franck Lebrin et ses collaborateurs (Unité Inserm 833 « Angiogenèse embryonnaire et pathologique »), ont permis d’identifier une nouvelle cible d’action pour ce médicament : les cellules dites murales, que l’on retrouve autour des vaisseaux sanguins. L’étude clinique, réalisée sur 7 patients souffrant d’hémorragies vasculaires spécifiques, a démontré que l’administration orale de thalidomide réduit fortement les nuisances liées à la maladie. Leurs résultats paraîtront cette semaine sur le site de Nature Medicine.


Un médicament qui défrayait la chronique il y a 50 ans est aujourd’hui source d’espoir pour contrôler la croissance des vaisseaux sanguins, facteur clé de l’extension des tumeurs et de la propagation des métastases cancéreuses. Il était prescrit notamment contre les nausées du premier trimestre de grossesse. Largement utilisée, la thalidomide s’est révélée avoir de terribles effets sur l’embryon. Des dizaines de milliers d’enfants présentèrent de lourdes malformations à la naissance (bras et jambes absents ou atrophiés). De premières observations dramatiques ont alarmé la communauté médicale et le médicament fut donc retiré du marché en 1961, lorsque ses effets délétères sur le développement du fœtus humain devinrent évidents.

Une renaissance sous surveillance

Cependant, la découverte de propriétés pharmacologiques originales, en particulier comme modulateur du système immunitaire, de l’inflammation et comme inhibiteur de la croissance des vaisseaux sanguins -ou angiogenèse -a conduit à reconsidérer l’intérêt de cette molécule dans certaines pathologies. Depuis quelques années, des études strictement encadrées sur le plan pharmacologique et toxicologique ont permis de montrer son efficacité dans le traitement des myélomes multiples, de la lèpre et du lupus érythémateux disséminé. En France, la thalidomide est actuellement utilisée à l’hôpital pour soigner le myélome multiple. Par ailleurs, elle trouve des indications pour le traitement de maladies inflammatoires et hémorragiques comme la maladie de Crohn et pour quelques pathologies dermatologiques (aphtose sévère). Plus de 50 essais cliniques sont actuellement en cours dans le monde pour valider l’intérêt de la thalidomide dans le traitement des tumeurs solides (1).

Depuis la fin des années 90 l’effet inhibiteur de la thalidomide sur la croissance des vaisseaux sanguins est reconnu. En 2004, une étude avait montré ses effets bénéfiques de la thalidomide dans le traitement des saignements récurrents et sévères du tube digestif. Forts de ces constatations, les chercheurs de l’Inserm ont suggéré que la thalidomide peut corriger les symptômes de la maladie de Rendu-Osler (MRO). Cette maladie génétique rare, sans possibilité de traitement, est caractérisée par un défaut de communication entre les cellules endothéliales et les cellules murales au sein des vaisseaux sanguins. Fragilisés, les vaisseaux saignent en réponse à de légers traumatismes et la maladie se manifeste par des saignements répétés et spontanés au niveau du nez et du tube digestif, jusqu’à 30 fois par semaine.

Retour sur l’anatomie des vaisseaux sanguins

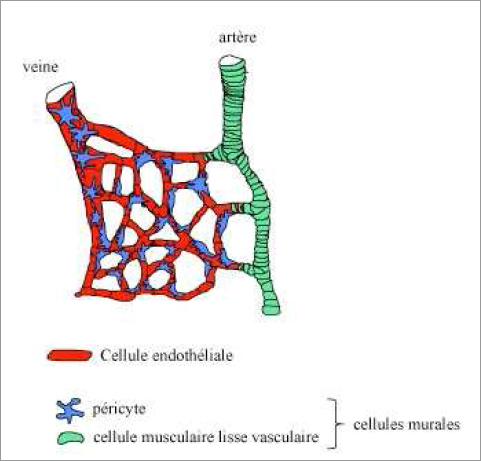
Ils sont constitués de cellules endothéliales qui délimitent les contours du tube.

D’autres cellules, dites murales, forment une seconde couche. Ces dernières sont capitales pour la formation, la stabilisation et la fonction du vaisseau sanguin.

thalidomide-fig-1 Vaisseaux sanguins

© F. Lebrin / Inserm 833 Retour sur l’anatomie des vaisseaux sanguins

La thalidomide compense les défauts de communication cellulaire

Les chercheurs ont suivi 7 patients atteints de MRO, âgés de 48 à 75 ans. Ils ont observé que l’administration orale quotidienne de 100 mg de thalidomide réduit fortement la fréquence et la durée des saignements de nez et permet d’éviter le recours à des transfusions sanguines pour pallier les anémies chez ces personnes (suivi de 6 mois à 5 ans). Cette étude a permis de détailler plus précisément le fonctionnement du médicament.

Alors qu’on considérait la thalidomide comme un simple « bloqueur » de la formation des vaisseaux, les résultats des chercheurs montrent qu’elle stimule, en fait, le recouvrement des vaisseaux sanguins par les cellules murales. Ce processus correspond à la maturation vasculaire.

Sous thalidomide, l’interaction entre les cellules endothéliales et les cellules murales apparaît comme favorisée, contrôlant la densité du réseau vasculaire, le diamètre et la perméabilité des vaisseaux sanguins. In fine, la thalidomide, grâce à ses propriétés de stabilisation du réseau vasculaire, réduit les saignements associés aux malformations vasculaires spécifiques de la MRO.

thalidomide-fig-2 Vaisseaux sanguins

© F. Lebrin / Inserm 833 La thalidomide restaure les déficits en recouvrement dans les vaisseaux sanguins observés dans les modèles murins MRO.

Pour Franck Lebrin, « ces résultats doivent encore être confirmés dans un essai à plus large échelle, mais ils ouvrent des perspectives importantes dans le traitement des malformations vasculaires héréditaires par un ciblage des cellules murales. Ces nouvelles données suggèrent également que ce médicament pourrait agir sur le développement tumoral en stimulant la maturation du réseau vasculaire, un facteur qui semble favoriser la colonisation des tumeurs par les lymphocytes T tueurs capables de la détruire, la thalidomide étant également connue pour stimuler l’activité de ces lymphocytes T ». L’identification de ce nouveau mode d’action de la thalidomide pourrait donc aussi permettre de redorer quelque peu le blason du médicament, selon le chercheur.

Ces travaux ont été financés par la Fondation pour la Recherche Médicale (FRM), la Fondation Bettencourt, l’Association pour la Recherche sur le Cancer (ARC), le Netherlands Heart Foundation, the British Heart Foundation, the EU, SWORO and the BSIK program « Dutch Platform for Tissue Engineering » and HHT Foundation International.

(1) On parle de tumeur solide par opposition aux cancers qui affectent les cellules sanguines, par exemple cancer du sein, du poumon, de la prostate…

La pollution urbaine altère la fonction cardiaque : premiers résultats chez le rat sain

L’exposition prolongée au monoxyde de carbone (CO), dans des conditions mimant la pollution citadine, conduit chez le rat sain à des modifications de la morphologie et de la fonction cardiaque. Chez ces animaux, des mécanismes compensateurs sont mis en place pour maintenir une activité cardiaque normale. Cependant, ils seront plus vulnérables aux pathologies cardiaques. Ces résultats, publiés le 15 mars 2010 dans la revue American Journal of Respiratory and Critical Care Medicine par des chercheurs du CNRS et de l’Inserm, apportent les preuves cellulaires, chez le rat, d’un effet direct de la pollution urbaine sur la fonction cardiaque. Des travaux sont en cours pour vérifier ces données chez l’Homme.


Les études épidémiologiques relient la pollution atmosphérique au monoxyde de carbone (CO) de type urbain à des accidents cardiovasculaires et un risque accru de mortalité cardiaque, notamment chez des sujets fragilisés par une pathologie sous-jacente. Cependant, chez les sujets sains, les effets du CO sont mal cernés et les mécanismes cellulaires peu étudiés.

Des chercheurs CNRS au laboratoire UMR-637 (Inserm/Université Montpellier 1 & 2) ont, en collaboration avec des chercheurs de l’Université d’Avignon, exposé des rats sains pendant 4 semaines à de l’air pur ou à de l’air enrichi en CO(1) à un niveau reproduisant des conditions de pollution urbaine. L’objectif de cette étude : évaluer les effets d’une pollution chronique au CO sur la fonction cardiaque dans un modèle expérimental sain, à la fois in vivo, par des échocardiographies et des électrocardiogrammes (ECG), et in vitro, par la mesure de différents paramètres sur des cardiomyocytes (cellules cardiaques).

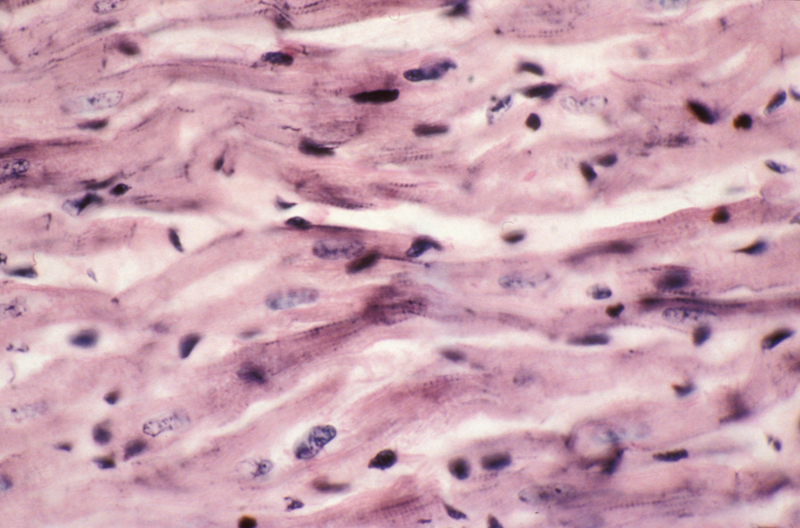
inserm_3727-fibres-myocardiques

© Inserm Fibres myocardiques, tissu musculaire du coeur. Le myocarde est composé de cellules musculaires cardiaques spécialisées, les cardiomyocytes

Les résultats montrent que la pollution chronique au CO entraîne des changements de la morphologie et de la fonction cardiaque. Chez les rats du groupe CO, on observe en effet des différences au niveau du ventricule gauche(2), ainsi que des signes de stress et de remodelage cardiaque localisés. Au niveau cellulaire, les cardiomyocytes présentent des défauts de contractilité et des troubles du rythme. Un état « hyperadrénergique » modéré, révélateur d’un état de stress et connu pour son implication dans le développement de l’hypertrophie cardiaque et de la fibrose, de tachycardies, et de risques de mort subite cardiaque, est également observé. Enfin, un dysfonctionnement des échanges calciques dans les cardiomyocytes est également mis en évidence, pouvant déclencher des extrasystoles et des tachycardies ventriculaires à risque de mort subite.

Chez le rat sain, l’exposition chronique au CO conduit donc à des altérations cellulaires observées classiquement dans l’insuffisance cardiaque. Le phénotype in vivo, moins sévère, suggère que des mécanismes compensateurs se mettent en place. « Annulant » les effets du CO, ils permettent au myocarde de fonctionner normalement. Mais ils placent les cellules cardiaques dans un état de stress chronique. Et si un stress additionnel survient, comme un infarctus du myocarde, les conséquences seront plus lourdes pour le coeur. Les deux mêmes équipes (Avignon et Montpellier) viennent également de montrer que l’exposition chronique au CO augmente de manière très significative les dommages cardiaques induits par un infarctus du myocarde.
Au niveau du diagnostic, si ces résultats sont potentiellement extrapolables à l’Homme, cette étude montre que les effets néfastes de la pollution au CO seraient difficiles à détecter par des investigations cliniques de routine comme l’échocardiographie ou les enregistrements ECG courts, car ils sont surtout observés dans des conditions de stress et au niveau cellulaire. Des résultats préliminaires semblent néanmoins montrer que chez l’Homme sain, après un test d’effort, il existe une corrélation entre le taux de carboxy-hémoglobine dans le sang, représentatif du CO atmosphérique analysable par une simple prise de sang, et la survenue d’évènements arythmiques.

Les recherches en cours visent à voir dans quelles conditions et après quelle durée d’exposition, les effets observés au niveau cellulaire entraînent des effets pathologiques in vivo plus sévères chez l’animal, puis chez l’Homme.

(1) Groupe contrôle exposé à de l’Air pur ou sain : CO (2) Augmentation du rapport ventricule gauche (VG)/poids du corps, augmentation de la fibrose interstitielle et fibrose périvasculaire au niveau du VG.

Découverte d’une nouvelle cible d’intérêt thérapeutique dans l’hypertension artérielle

Des chercheurs de l’unité Inserm 915 « Institut du thorax » à Nantes ont mis en évidence le rôle d’une nouvelle protéine dans l’hypertension artérielle : l’Arhgef1. Impliquée dans le système rénine-angiotensine-aldostérone, à l’origine de nombreuses pathologies vasculaires, Arhgef1 est une cible potentielle pour l’émergence de nouveaux traitements. Les travaux de ces scientifiques, déjà en ligne, paraissent dans le journal Nature Medicine du 4 février 2010.


Les maladies cardiovasculaires (cardiopathies ischémiques, accidents vasculaires cérébraux, insuffisance cardiaque, artériopathies des membres inférieurs, insuffisance rénale…) représentent en France, comme dans bien d’autres pays développés, un enjeu majeur de santé publique. L’hypertension artérielle (HTA) est le facteur de risque cardiovasculaire le plus important et le plus fréquent. Elle atteint 31 % de la population française adulte (18-74 ans) mais seulement 52 % des hypertendus sont au fait de leur HTA. Parmi eux, 82 % sont traités mais uniquement 50 % ont une pression artérielle contrôlée(1). Ainsi, malgré des avancées thérapeutiques importantes au cours des dix dernières années, l’HTA reste aujourd’hui insuffisamment détectée, traitée et contrôlée.

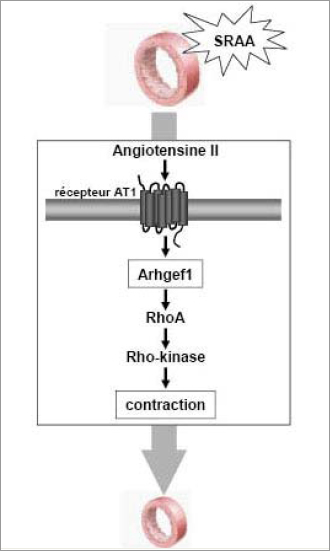
cp_loirand_290110 Angiotensine

© Inserm, G. Loirand/unité 915  L’angiotensine II, produite lors de l’activation du système rénine-angiotensine-aldostérone (SRAA) active Arhgef1 dans les cellules musculaires lisses de la paroi artérielle, via son récepteur AT1. L’activation de Arhgef1 produit à son tour l’activation de la protéine RhoA et de son effecteur Rho kinase pour induire la contraction de la paroi de l’artère. La vasoconstriction qui en résulte provoque l’élévation de la pression artérielle.

Il est reconnu que l’HTA est due à une combinaison de facteurs environnementaux et génétiques. Elle est associée à plusieurs changements physiologiques et biochimiques dans la paroi des artères mais les mécanismes moléculaires impliqués restent mal connus.

Le système hormonal rénine-angiotensine-aldostérone (SRAA) est au centre des recherches en raison de son premier rôle démontré dans le développement et le maintien de l’hypertension artérielle. Le blocage de ce système est une stratégie thérapeutique incontournable dans le traitement de cette pathologie. C’est en inhibant la production ou les effets de l’angiotensine II, possédant un pouvoir vasoconstricteur puissant, que ce blocage est réalisé. Malgré cela, une inhibition insuffisante de ce système et la persistance d’une production d’angiotensine II expliquent l’échec partiel des traitements de l’HTA. L’enjeu des recherches en cours est donc de développer de nouvelles stratégies thérapeutiques, en particulier de bloquer plus efficacement le SRAA afin de mieux protéger les patients à haut risque cardio-rénal.

Gervaise Loirand et son équipe de l’unité Inserm 915 « Institut du thorax« , dirigé par Pierre Pacaud, à Nantes, viennent de découvrir le rôle indispensable d’une nouvelle protéine, Arhgef1, dans l’hypertension induite par l’angiotensine II. Ils ont démontré que des souris qui n’expriment pas cette protéine sont totalement résistantes à l’hypertension dépendante de l’angiotensine II. Arhgef1, activée par la stimulation du récepteur AT1, joue un rôle essentiel dans la vasoconstriction induite par l’angiotensine II : son absence entraîne la disparition de la contraction de la paroi artérielle en réponse à l’angiotensine II. Les scientifiques ont également totalement décodé les mécanismes moléculaires qui mettent en jeu Arhgef1.

Cette protéine représente donc une nouvelle cible potentielle thérapeutique dont l’inhibition pourrait permettre d’optimiser le blocage du SRAA et d’interrompre également des mécanismes de synergie existant entre l’angiotensine II et d’autres molécules vasoactives telles que l’aldostérone.

Afin de valider ce nouveau concept, les chercheurs travaillent déjà avec un partenaire industriel pour développer des inhibiteurs de la protéine Arhgef1 utilisables comme médicament.

Ce travail a été soutenu par la Fondation pour la Recherche Médicale (FRM).

(1) Etude Nationale Nutrition Santé (ENNS) réalisés par l’Institut de Veille Sanitaire, BEH thématique 49-50 / 16 décembre 2008

Inégalités sociales de santé : une pression artérielle plus élevée dans les quartiers défavorisés

La pression artérielle augmenterait à mesure que diminuent à la fois le niveau d’instruction des individus et le niveau d’instruction moyen du quartier de résidence. C’est ce que tend à prouver la première étude publiée à partir de la cohorte RECORD. Ce travail, conduit par une équipe de l’unité Inserm 707 « Epidémiologie, systèmes d’information, modélisation » en collaboration avec le Centre d’Investigations Préventives et Cliniques de Paris, paraît ce jour dans la revue Hypertension.

L’hypertension artérielle constitue un facteur de risque des maladies cardiovasculaires de tout premier ordre. Des études épidémiologiques françaises ont fait état d’un risque accru de développer une hypertension artérielle dans les populations défavorisées. Partant de ce constat, les chercheurs ont examiné si des variations importantes de pression artérielle existent entre individus selon leur propre catégorie sociale et les caractéristiques de leur lieu de résidence. Ils ont de plus cherché à identifier certains des mécanismes à l’origine des disparités de pression artérielle observées entre individus et entre quartiers.
Leur étude, conduite sous la direction de Basile Chaix, s’est appuyée sur la cohorte RECORD, et a tenu compte des données collectées auprès de 6 000 hommes et femmes âgés de 30 à 79 ans.

L’Etude de cohorte RECORD
Elle vise à étudier les disparités sociales de santé présentes en Île-de-France, avec un intérêt particulier pour les différences observées entre quartiers favorisés et quartiers défavorisés. Cette étude concerne principalement les maladies coronaires et leurs facteurs de risque (RECORD signifie « Residential Environment and CORonary heart Disease » ou « Environnement résidentiel et maladies coronaires »), mais elle s’intéresse également à d’autres problèmes de santé, aux comportements de recours aux soins, etc. La cohorte comporte 7 292 personnes âgées de 30 à 79 ans. Ces personnes ont été enquêtées entre mars 2007 et février 2008 dans le cadre d’examens périodiques de santé proposés par la sécurité sociale et réalisés dans des centres situés à Paris, Argenteuil, Mantes-la-Jolie et Trappes.

Les chercheurs ont considéré différents facteurs relatifs au niveau socio-économique des participants : niveau d’instruction de la personne et de ses parents, profession, situation de chômage, revenus, stress financier, statut d’occupation du logement, niveau de développement du pays de naissance, etc.

La comparaison de chacun de ces facteurs avec la pression artérielle a fait émerger une forte association entre niveau d’instruction individuel et pression artérielle. Ainsi, plus le niveau d’instruction des participants était faible, plus leur pression artérielle était élevée. De façon originale, les chercheurs ont montré qu’au-delà du niveau d’instruction individuel, le niveau d’instruction moyen des habitants du quartier de résidence était lui aussi fortement associé à la pression artérielle : plus le niveau d’instruction moyen du quartier était faible, plus la pression artérielle de ses résidents était élevée (cf. schéma).
Pression artérielle et niveau d'instruction

© B. Chaix, Unité Inserm 707 Double influence du niveau d’instruction individuel et du niveau d’instruction du quartier sur la pression artérielle systolique.

Dans un second temps, pour rendre compte des associations entre niveau d’instruction des individus / de leur quartier et pression artérielle, les chercheurs se sont intéressés à différents paramètres potentiellement en cause dans l’hypertension artérielle : consommation de tabac et d’alcool, indice de masse corporelle et tour de taille, activité physique et fréquence cardiaque au repos.

Il est apparu que l’indice de masse corporelle et le tour de taille apportaient la contribution la plus forte aux associations entre niveau d’instruction individuel / du quartier et pression artérielle. Ces deux variables d’obésité expliquaient en effet près de la moitié de l’association entre niveau d’instruction du quartier et pression artérielle. En d’autres termes, selon Basile Chaix, « les disparités d’obésité observées entre quartiers favorisés et défavorisés sont suffisamment fortes pour donner lieu à des différences de pression artérielle mesurables entre quartiers ».


En conclusion, identifier l’obésité comme facteur clé du lien entre niveau d’instruction et pression artérielle invite à s’interroger sur les conséquences de l’actuelle épidémie d’obésité en matière d’inégalités sociales de morbidité et de mortalité. Pour Basile Chaix, « l’épidémie actuelle d’obésité et sa distribution sociale pourraient donner lieu à une augmentation des disparités sociales de risque cardiovasculaire dans les décennies à venir ». Le chercheur estime que « cela encourage à des actions ciblées au bénéfice des populations vivant dans des quartiers défavorisés afin de réduire efficacement les inégalités de risque cardiovasculaire ».

Les travaux à venir conduits à partir de la cohorte RECORD examineront si les disparités de pression artérielle observées entre quartiers sont en partie imputables aux différences qui existent sur le territoire en matière d’environnement alimentaire, d’opportunités d’activité physique ou de sources de stress.

Le « French Paradox » dévoilé

De nombreuses études épidémiologiques s’accordent depuis longtemps sur une réduction du risque de maladies cardiovasculaires pour les consommateurs modérés de vin rouge. Cependant les mécanismes d’action des polyphénols en cause restaient mystérieux. En identifiant le sous-type α du récepteur aux œstrogènes comme l’acteur clé de la voie de transduction des polyphénols du vin, des chercheurs d’Angers (Unité mixte Inserm 771-Université d’Angers – Biologie Neurovasculaire Intégrée -) dévoilent notre si cher « French Paradox ». Leurs résultats sont parus dans la revue PLoS ONE.


Une consommation modérée de vin, notamment de vin rouge, est associée à une réduction du risque de maladies cardiovasculaires. Cette forte suggestion ne reposait jusqu’à présent que sur des études épidémiologiques, bien que très nombreuses. Le mécanisme mis en jeu ainsi que la cible moléculaire responsable des effets protecteurs vasculaires du vin rouge demeuraient inconnus à ce jour. Restait donc à démontrer scientifiquement ce postulat. Différentes études, à commencer par celles de l’équipe angevine, ont cependant progressivement conduit à identifier les polyphénols du vin comme responsables d’un effet vasodilatateur via la production de monoxyde d’azote (NO) par les cellules endothéliales.

Dans cette nouvelle étude et à l’aide de techniques de biologie moléculaire, les chercheurs se sont appliqués à déterminer le mécanisme d’action des polyphénols en jeu. Ils ont eu l’intuition de l’implication du récepteur aux œstrogènes. Effectivement, l’activation du sous-type α du récepteur aux œstrogènes (ERα) est connue pour stimuler la voie du NO dans les cellules endothéliales. Ramaroson Andriantsitohaina et son équipe sont donc partis de l’hypothèse suivante : un composé activateur d’ERα pourrait suffire à allumer la voie NO dans les cellules endothéliales et induire ainsi la réduction admise du risque de maladies cardiovasculaires.


Polyphénols endothélium paroi vasculaire

© M. Chalopin/Unité Inserm 771 Schéma représentatif des effets des polyphénols du vin rouge sur l’endothélium de la paroi vasculaire


Alors qu’expérimentalement les polyphénols du vin rouge – en particulier la delphinidine conduisent au relâchement vasculaire dépendant de l’endothélium dans les artères issues de souris sauvages, ils n’entraînent aucune vasodilatation dépendante de l’endothélium vasculaire dans les artères de souris déficientes pour le récepteur ERα.
Cela démontre que l’effet vasodilatateur des polyphénols via la production de NO par les cellules endothéliales nécessite la présence du récepteur ERα.

Par ailleurs, l’utilisation d’un antagoniste des récepteurs aux oestrogènes (le fulvestrant) ou d’un siRNA(1) dirigé spécifiquement contre ERα abolit à la fois la production de NO et l’activation des voies de transductions moléculaires menant à la formation de cette molécule dans les cellules endothéliales humaines.

Une modélisation moléculaire et des études de liaisons spécifiques ont permis à cette équipe de confirmer l’interaction directe de la delphinidine sur le site activateur du récepteur ERα.

L’ensemble des résultats sur la pharmacologie des polyphénols fournit une base scientifique aux hypothèses issues d’études épidémiologiques sur les effets protecteurs vasculaires de la consommation modérée de vin et d’autres végétaux, probablement par leur capacité à activer le récepteur œstrogène ERα.

(1) siRNA : petits ARN pouvant se lier spécifiquement à une séquence d’ARN messagers et ainsi empêcher l’expression de gènes en clivant cet ARN

fermer