Menu

Mécanique et génétique : un cocktail indispensable au développement de l’embryon

Chez la mouche et le poisson zèbre, des contraintes mécaniques peuvent activer la cascade génétique initiant la formation des futurs organes lors de l’embryogenèse. Une découverte faite par Emmanuel Farge (directeur de recherche Inserm à l’Institut Curie) et ses collaborateurs qui pourrait expliquer l’émergence des premiers organismes complexes il y a plus de 570 millions d’années.
Les résultats de ce travail sont publiés dans la revue Nature Communications.
embryon 

signal de phosphorylation de la béta-caténine dans le tissu ventral qui invagine (mésoderme) dans l’embryon de Drosophile en vue ventrale  de haut © E Farge

Le vivant se caractérise par une multiplicité de formes. Au tout début – qu’ils s’agissent des premières formes de vie pluricellulaire ou de l’embryon – tout n’est qu’un amas de cellules. De nombreux changements morphologiques se succèdent pour passer de cette forme unique à l’ensemble des formes de vie existantes.

A chaque stade de son développement, l’embryon prend une forme particulière. Ces déformations successives, génétiquement régulées, provoquent à leur tour des contraintes mécaniques sur l’embryon. Ces dernières semblent pouvoir elles aussi influencer, voire réguler en retour, l’expression des gènes du développement.

De la mouche au poisson zèbre

« Que ce soit chez le poisson zèbre ou la Drosophile, nous avons trouvé que l’activation de la protéine β-caténine au début du développement de l’embryon fait suite aux pressions mécaniques développées par le tout premier changement de forme de l’embryon » explique le chercheur.

Au tout début du développement, un changement morphologique – nommé invagination chez la mouche et épibolie chez le poisson zèbre – va permettre l’expression des gènes qui spécifient le mésoderme , en réponse à l’activation mécanique de la β-caténine dans les tissus particulièrement déformés par ces mouvements. De ce mésoderme dériveront ensuite les organes complexes tels que, les muscles, le cœur, ou encore les gonades.

Dans leur publication parue dans Nature Communications, Emmanuel Farge et son équipe montrent en détails que les contraintes mécaniques lors de cette transition morphologique induisent une modification de la β-caténine (une phosphorylation) qui induit son déplacement de la surface de la cellule au cœur de celle-ci.

Or cette protéine peut prendre plusieurs visages : à la surface des cellules, elle assure leur cohésion et peut donc subir des contraintes mécaniques, se phosphoryler puis être re-larguée dans la cellule; à l’intérieur de la cellule, elle peut activer certains gènes et ainsi modifier le devenir des cellules. C’est ainsi que la pression mécanique peut conduire à l’acquisition de l’identité des cellules du mésoderme suite à la localisation de β–caténine à l’intérieur de la cellule. « Pour reproduire les contraintes mécaniques subies naturellement par l’embryon, nous avons introduit des nanoparticules magnétiques encapsulées dans des liposomes dans l’embryon que nous avons soumis ensuite à un micro-aimant

Une réponse aux origines de l’évolution vers les organismes complexes ?

« Le fait marquant est que la mécano-sensibilité de l’expression des gènes a été conservée au cours de l’évolution chez la Drosophile et le poisson zèbre » explique le chercheur. Son origine remonte donc probablement au dernier ancêtre commun entre ces deux espèces, soit il y a plus de 570 millions d’années ». Or les spécialistes de l’évolution associent cette même période à une transition majeure de l’évolution : l’émergence du mésoderme à partir d’organismes vivants ancestraux, proches par exemple de la méduse, qui n’en possédaient pas. L’origine de cette transition, qui a mené au développement des organismes complexes, comme les vertébrés, était restée jusqu’ici mal comprise. Les chercheurs viennent donc de trouver une piste pour répondre à cette question ouverte.

En remontant encore plus loin dans le temps, la mécano-sensibilité aurait même pu contribuer à l’émergence des tout premiers organismes. Et si c’était la pression, provoquée par exemple par le simple appui d’un amas de cellules sur le sol, qui avait entrainé l’apparition de la déformation locale de l’amas de cellules activant la toute première invagination donc le tout premier organe gastrique primitif, comme le suggèrent les expériences effectuées précédemment dans l’équipe.

Gènes du cancer, une réactivation de la  sensibilité à la pression

Comme les gènes du développement embryonnaire sont impliqués dans le processus de progression tumorale, l’induction mécanique des gènes constitue une nouvelle piste pour l’étude du développement des cancers. La protéine β-caténine n’est pas une inconnue des spécialistes du cancer. Ainsi lors du développement d’un cancer du côlon, la dérégulation de la voie β-caténine est souvent décrite comme l’un des événements corrélés à la perte du gène APC. Par ailleurs le développement d’un cancer entraîne l’émergence de contraintes physiques sur les tissus avoisinants.

C’est un peu comme si le mécanisme nécessaire au développement de l’embryon se réveillait au mauvais moment. « En fait, précise Emmanuel Farge, quand tout se passe bien, la protéine APC dégrade la β-caténine libérée dans le cytoplasme par les sollicitations mécaniques anormales. Dès lors qu’APC est muté (ce qui est le cas dans 80 % des cancers du côlon corrélés à des altérations du génome), la β-caténine libérée dans le cytoplasme n’est plus dégradée efficacement et a tout loisir d’aller dans le noyau stimuler la production de gènes favorisant le développement tumoral. »
Nanisme : une piste pour restaurer la croissance osseuse

La forme la plus commune de nanisme, l’achondroplasie, touche environ un enfant sur 15 000 naissances1. Elvire Gouze, chargée de recherche à l’Inserm et ses collaborateurs de l’Unité Inserm 1065 « Centre méditerranéen de médecine moléculaire » à Nice, sont parvenus à restaurer la croissance osseuse de souris atteintes de cette pathologie du développement. Les chercheurs ont établi la preuve de concept d’un traitement basé sur l’injection d’un facteur de croissance humain, particulièrement prometteur, qui rétablit le processus de croissance des os longs. Il en résulte une baisse de la mortalité chez les souris traitées et l’absence de complications associées à la maladie. Aucune toxicité apparente n’a été observée à court terme.
Ces résultats sont publiés dans la revue Science Translational Medicine datée du 18 septembre.

Elvire Gouze

©Gouze/Inserm – Stéphanie Garcia et Elvire Gouze au sein du laboratoire 1065 « Centre méditerranéen de médecine moléculaire » à Nice

L’achondroplasie est une maladie génétique rare caractérisée par un développement osseux anormal. Les personnes atteintes de ce défaut de croissance, qui touche les os des membres inférieurs et supérieurs ainsi que certains os du crâne, sont de petite taille, n’excédant pas les 135 cm environ à l’âge adulte. Dans les cas plus sévères, des déformations du crâne et des vertèbres peuvent aboutir à des complications neurologiques et/ou orthopédiques. L’origine de cette pathologie est la mutation du gène FGFR3 (Fibroblast growth factor 3). La protéine issue de ce gène est un récepteur connu pour son rôle dans la régulation de la croissance des os. En temps normal, la croissance est permise uniquement par un mécanisme subtil au cours duquel le facteur de croissance FGF se fixe au récepteur FGFR3 et s’en détache. Dans le cas de l’achondroplasie, la perturbation du couple récepteur/facteur de croissance empêche la croissance des os de façon constante.

Une nouvelle stratégie pour restaurer la croissance osseuse
Dans cette étude, les chercheurs de l’Inserm et de l’université de Nice Sophia Antipolis ont trouvé un moyen de prévenir l’activation constante de la protéine. Ils ont mis en place une nouvelle stratégie qui consiste à utiliser un leurre, des récepteurs FGFR3 humains solubles fonctionnels injectés chez des souris atteintes de la maladie, pour rétablir l’équilibre nécessaire entre l’activation et l’inhibition de la croissance des os.


Les souris atteintes de nanisme ont reçu pendant 3 semaines, période où elles sont en pleine croissance, 2 injections par semaine de la solution contenant les récepteurs FGFR3 solubles. Grâce à ces récepteurs normaux supplémentaires, le facteur de croissance se fixe et se détache normalement, rétablissant la croissance des os.

Les souris mutées grandissent alors normalement et atteigne la taille adulte moyenne. Les chercheurs ont ensuite suivi les souris pendant 8 mois après l’arrêt du traitement pour s’assurer qu’il n’y avait pas de signes de toxicité du traitement. Grâce à cette surveillance, ils ont par exemple constaté que l’augmentation de la taille du bassin permet une reproduction avec des portées identiques aux souris non atteintes de la pathologie.

« De façon surprenante, notre stratégie prévient les complications les plus sévères observées chez les souris (baisse de la mortalité, problèmes respiratoires…). De ce fait, on pourrait penser que le traitement pourrait permettre par simple injection, d’éviter la chirurgie chez des enfants atteints de la pathologie » explique Elvire Gouze, chargée de recherche à l’Inserm.

Prévenir le développement de l’achondroplasie

Actuellement, aucun traitement n’a fait ses preuves pour prévenir le développement de la maladie même si certains ont été testés comme l’injection d’hormone de croissance ou l’allongement chirurgical des os, sans résultats probants.
« Le produit que nous avons testé dispose d’atouts majeurs par rapport à ceux testés dans d’autres études en cours: sa durée de vie dans l’organisme est suffisamment longue pour ne pas nécessiter d’injections quotidiennes. Nous pensons que notre approche pourrait être efficace pour traiter les enfants atteints d’achondroplasie et peut être d’autres formes de nanisme » souligne la chercheuse, principal auteur de l’étude.

Les chercheurs vont désormais s’attacher à vérifier l’absence d’effets toxiques à long terme. Avant d’entreprendre des études cliniques chez l’Homme, ils devront également trouver la dose minimale pour laquelle le traitement est efficace et celle où il devient toxique. Une des pistes à explorer serait aussi de savoir s’il est possible de démarrer plus tardivement le traitement ce qui élargirait le nombre de personnes qui pourraient en bénéficier.

1 Source : Orphanet Achondroplasie

Une nouvelle piste thérapeutique pour les maladies à prions et la maladie d’Alzheimer

Les travaux réalisés par les équipes de Benoit Schneider et  Odile Kellermann (Unité Inserm 747 « Cellules Souches, Signalisation et Prions », Université Paris Descartes) ainsi que de Jean-Marie Launay (Unité Inserm 942 Hôpital Lariboisière et fondation FondaMental), publiés cette semaine dans Nature Medicine, mettent au jour une enzyme, la kinase PDK1, impliquée dans l’accumulation, dans les neurones, des protéines pathologiques caractéristiques des maladies à prions et de la maladie d’Alzheimer. Les chercheurs démontrent que le blocage pharmacologique de cette enzyme exerce un effet bénéfique contre ces pathologies.

Le détail de ces travaux est publié dans la revue Nature Medicine

Les maladies à prions (maladie de Creutzfeld-Jakob chez l’homme) et la maladie d’Alzheimer sont associées à l’accumulation dans le cerveau de protéines anormales : la protéine prion scrapie (PrPSc) dans le cas des maladies à prions et les peptides amyloïdes Ab dans la maladie d’Alzheimer. La PrPSc et les peptides Ab exercent un effet toxique dans le cerveau en provoquant la mort des neurones, à l’origine des principaux signes cliniques caractéristiques de ces maladies.

Depuis quelques années, il est connu que la production des protéines pathologiques PrPSc et Ab40/42  a pour origine un défaut du clivage physiologique de la protéine prion  entière non pathologique (PrPC) ou de la protéine précurseur des peptides amyloïdes (APP). Cependant, on ne savait pas, jusqu’alors, expliquer pourquoi ce clivage, qui normalement protège les neurones, est altéré dans les maladies à prions et la maladie d’Alzheimer.

Aujourd’hui, les travaux menés par Benoit Schneider, chercheur CNRS de l’Unité Inserm 747 « Cellules Souches, Signalisation et Prions », Université Paris Descartes et Jean-Marie Launay (Unité Inserm 942, Hôpital Lariboisière) en collaboration avec d’autres équipes françaises travaillant sur les prions viennent d’identifier une chaîne de réactions qui bloque le clivage bénéfique de la PrPC et APP par l’alpha-sécrétase TACE (acronyme pour TNFa Converting Enzyme). Les chercheurs dévoilent comment la dérégulation de TACE contribue à la neurodégénérescence en provoquant l’accumulation des protéines pathologiques PrPSc et Ab40/42 et en exacerbant la sensibilité des neurones à l’inflammation.

Dans des conditions physiologiques normales, TACE est présente à la surface des neurones, où elle exerce son activité de clivage à la fois vis-à-vis de la PrPC, de APP et des récepteurs au facteur inflammatoire TNFa (TNFR), ce qui limite considérablement la production des protéines pathologiques PrPSc et Ab et protège les neurones des effets délétères induits par TNFa.

Différenciation cellulaire

Neurones d’Hippocampes de souris à 7 jours – © Inserm/L.Peris

Dans les neurones infectés par les prions pathogènes comme dans les neurones « Alzheimer », la protéase TACE n’est plus localisée à la surface cellulaire, mais est séquestrée à l’intérieur des neurones. Cette internalisation empêche TACE de cliver ses substrats et d’exercer son activité neuroprotectrice. Les chercheurs dévoilent pour la première fois que la kinase PDK1 joue un rôle clé dans le contrôle de la localisation de TACE. La suractivation de PDK1 est responsable de la séquestration de TACE dans les neurones malades (infectés par les prions et Alzheimer) comme dans le cerveau des patients atteints de la maladie d’Alzheimer.

Le blocage pharmacologique de PDK1 renvoie TACE à la surface des neurones et restaure son rôle neuroprotecteur. L’inhibition de PDK1 parvient à protéger les neurones de la neurodégénérescence en restaurant les clivages physiologiques de la PrPC, APP et TNFR par TACE.

schéma prions alzheimer

© Benoit Schneider & Mathéa Pietri, Août 2013.

« Grâce à nos travaux sur l’infection par les prions, nous avons pu identifier PDK1 comme une nouvelle cible thérapeutique non seulement pour la maladie de Creutzfeld-Jakob mais aussi pour la maladie d’Alzheimer »

 expliquent les chercheurs.

L’action de PDK1 sur TACE a été mise en évidence in vitro sur une lignée neuronale et des cultures de neurones provenant du cerveau de souris après infection par les prions, puis in vivo sur des modèles animaux. Un traitement par un inhibiteur pharmacologique de PDK1 permet d’atténuer les déficits moteurs et de prolonger la durée de vie des souris infectées par les prions pathogènes. Ensuite, en exploitant trois modèles de souris « Alzheimer », les chercheurs ont montré que ce traitement améliore aussi les troubles cognitifs des animaux et identifient PDK1 comme cible thérapeutique pour la maladie d’Alzheimer.

« Etant donné la rareté et l’efficacité réduite des traitements disponibles pour lutter contre les maladies à prions et la maladie d’Alzheimer, ces résultats offrent de nouvelles perspectives thérapeutiques pour le traitement de ces maladies neurodégénératives », concluent les chercheurs.

Ces travaux apportent un nouvel éclairage sur les mécanismes de neurodégénérescence induits par l’accumulation de protéines anormales. L’enjeu est maintenant de comprendre comment ces protéines toxiques conduisent à la dérégulation de PDK1, ce qui permettra d’identifier d’autres acteurs, c’est-à-dire de nouvelles cibles thérapeutiques potentielles, qui contribuent à la dégénérescence neuronale.

De nouvelles molécules aux propriétés inédites ciblant le cytosquelette

crédit: © Inserm

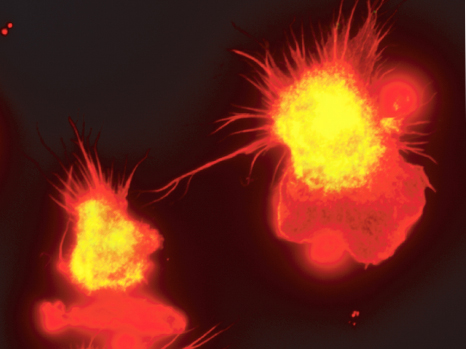
Le dysfonctionnement du cytosquelette, élément constituant de la cellule, est souvent synonyme de pathologies comme l’apparition de métastases. Pour cette raison, c’est une cible d’intérêt pour de nombreuses thérapies. Des équipes du CNRS, de l’Université de Strasbourg et de l’Inserm emmenées par Daniel Riveline[1], Jean-Marie Lehn[2] et Marie-France Carlier[3], ont synthétisé des molécules capables de provoquer une croissance rapide des réseaux d’actine, l’un des composants du cytosquelette. C’est une première car seules des molécules stabilisant ou détruisant le cytosquelette d’actine étaient disponibles à ce jour. Ces composés aux propriétés inédites, dont l’action a été décryptée in vitro et in vivo, offrent un tout nouvel outil en pharmacologie. Ces travaux sont publiés dans la revue Nature Communications le 29 juillet 2013.

Le cytosquelette est composé notamment de filaments d’actine et de microtubules. Constitué de polymères en assemblage dynamique, il se construit et se déconstruit toutes les minutes et conditionne de nombreux processus cellulaires comme le mouvement, la division ou le transport intracellulaire. Il participe aux étapes clés de l’embryogénèse et à d’autres processus cruciaux du vivant. Son dysfonctionnement peut ainsi conduire à des pathologies graves. Certaines métastases par exemple se manifestent notamment par une activité amplifiée du cytosquelette. Identifier de nouvelles molécules ciblant le cytosquelette représente donc un enjeu majeur.

Jusqu’à présent, les molécules connues et utilisées en pharmacologie avaient pour effet de stabiliser ou de détruire le cytosquelette d’actine. L’actine permet d’assurer des actions vitales en s’assemblant et se désassemblant spontanément, continuellement et rapidement sous la forme de filaments qui s’organisent et forment des réseaux de faisceaux parallèles ou de mailles entrecroisées (appelés réseaux lamellaires). Issus de la chimie supramoléculaire[4], les nouveaux composés mis au point par les chercheurs ont des propriétés inédites : ils provoquent en quelques minutes la croissance des réseaux lamellaires de filaments d’actine.

C’est donc la première fois qu’un outil pharmacologique induit ce processus de croissance du réseau d’actine alors que le vivant l’effectue en permanence.

Les chercheurs ont ainsi montré que l’action de ces composés est spécifique in vivo (sur des cellules). Ils ont de plus identifié le mécanisme de croissance du réseau d’actine par des études comparées in vivo et in vitro, afin d’en assurer la validité.

Pour la biologie cellulaire ou moléculaire, cet outil propose un nouveau mode d’action possible sur le cytosquelette : il ouvre ainsi de nouvelles perspectives d’étude dans le décryptage du vivant. Ce résultat est probablement le point de départ pour la conception de nouveaux composés, issus de la même chimie, et potentiellement candidats à de nouvelles thérapies ciblant le cytosquelette.

cytosquelette

crédit : ©ISIS/IGBMC


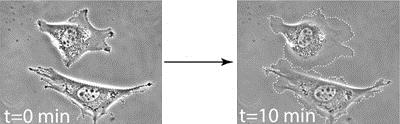
Des réseaux lamellaires de filaments d’actine croissent après l’ajout des nouveaux composés (comparer les contours cellulaires à gauche et à droite).


[1] Institut de science et d’ingénierie supramoléculaires (CNRS/Université de Strasbourg) et Institut de génétique et de biologie moléculaire et cellulaire (CNRS/Université de Strasbourg/Inserm)

[2] Institut de science et d’ingénierie supramoléculaires (CNRS/Université de Strasbourg)

[3] Laboratoire d’enzymologie et biochimie structurales du CNRS

[4] La chimie supramoléculaire, ou science de l’auto-assemblage et de l’auto-organisation à l’échelle moléculaire, s’intéresse aux entités chimiques résultant de la mise en œuvre des interactions entre objets moléculaires.

Comment le génome mâle est-t-il préservé jusqu’à l’œuf?

Pour quitter l’organisme mâle et atteindre l’œuf, le génome mâle véhiculé par le spermatozoïde subit de nombreuses transformations. Une équipe dirigée par Saadi Khochbin au sein de l’unité mixte de recherche 823 « Centre de recherche Institut Albert Bonniot » (Inserm/Université Joseph Fourier) à Grenoble vient de décrire les mécanismes moléculaires permettant la transmission du génome mâle à l’œuf. Les chercheurs révèlent le rôle essentiel d’une petite structure qui permet de compacter le génome afin qu’il soit préservé lors de son transport par le spermatozoïde jusqu’à l’œuf. Ces résultats sont publiés dans la revue Genes & Development le 24 juillet.

Spermatozoide-khochbin

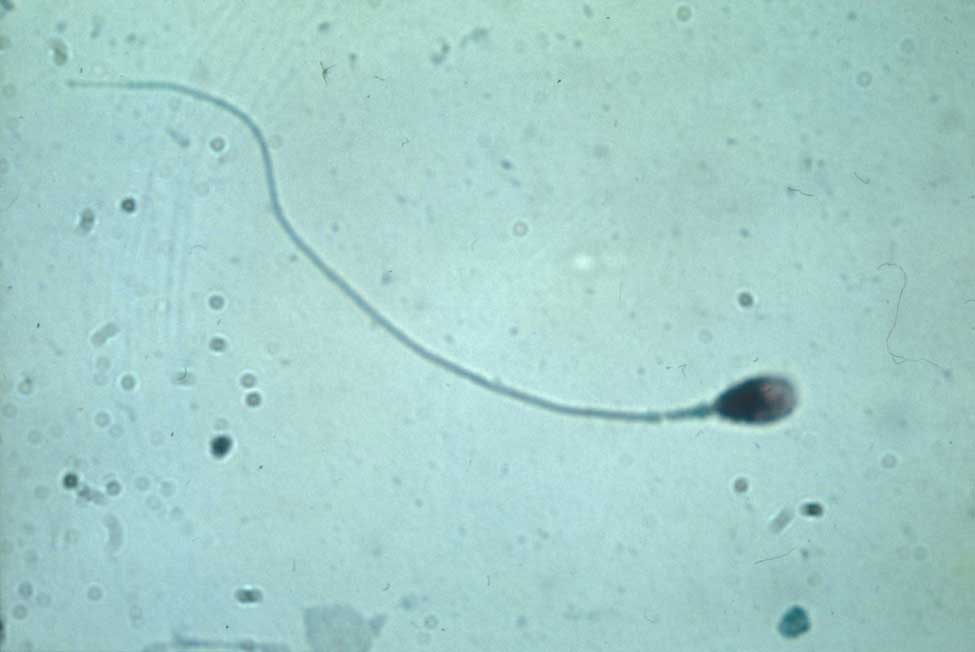
Spermatozoide – © Inserm / Denise Escalier

Un des défis de la reproduction est le transport de l’ADN mâle via des cellules germinales hautement spécialisées, les spermatozoïdes. Ceux-ci sont capables de quitter l’organisme et de survivre du mâle jusqu’à l’organisme femelle, un trajet qui nécessite de sécuriser le génome qu’il contient afin de le préserver pour la fécondation. Pour ce faire, le génome change progressivement de configuration spatiale lors de la spermatogénèse. De cette manière, l’ADN est transporté sous une forme très compacte et donc très résistante. Un défaut dans le processus de compactage peut entrainer une infertilité.

Jusqu’alors, bien que les scientifiques aient identifié des molécules participant au compactage de l’ADN – histones, protéines de transition, protamines – les déterminants moléculaires à l’origine de ces changements rapides de configuration restaient obscurs.

L’équipe Inserm « Epigénétique et signalisation cellulaire » dirigée par Saadi Khochbin, directeur de recherche CNRS, décrit pour la première fois comment, dans les cellules germinales mâles, un élément « organisateur » dirige l’empaquetage compact,  très précis et spécifique du génome mâle. Il s’agit d’une histone particulière nommée TH2B, une des premières histones identifiée dès 1975. Cette petite protéine se fixe à l’ADN au cours de la spermatogenèse et lui donne une configuration spéciale requise pour son compactage final. Ainsi, véhiculé par le spermatozoïde, le génome paternel quitte l’organisme mâle et atteint l’œuf. De manière inattendue, les chercheurs ont également montré que cette histone est aussi présente dans l’œuf et participe, après fécondation au ré-empaquetage du génome mâle dès son entrée dans l’œuf.

« Nous avons donc découvert un élément important dans la transmission de l’information génétique paternelle qui participe non seulement à son conditionnement pour une expédition par l’organe reproducteur mâle mais également à sa réception par la cellule femelle »

, explique Saadi Khochbin, principal auteur de l’étude.

Cette recherche a nécessité la mise en place de plusieurs modèles de souris et d’approches impliquant les technologies récentes très sophistiquées afin d’explorer le génome dans sa globalité (techniques génomiques, transcriptomiques) et de comprendre de nouveaux mécanismes à l’échelle moléculaire (approches protéomiques et modélisations structurales).

Sur un plan fondamental, ces travaux améliorent les connaissances de la transmission du génome mâle lors de la reproduction et ont des implications dans la compréhension de l’infertilité et l’optimisation de la procréation médicalement assistée.

Un nouveau gène impliqué dans la dystrophie musculaire facio-scapulo-humérale (FSHD)

Une publication dans le cadre des recherches sur la dystrophie musculaire facio-scapulo-humérale (FSHD), une des dystrophies musculaires les plus fréquentes, vient de paraître dans PLOS Genetics. L’équipe de Françoise Helmbacher de l’Institut de biologie du développement de Marseille (CNRS/ Aix-Marseille Université), soutenue par l’AFM-Téléthon en collaboration avec des chercheurs de l’Inserm, a identifié le gène FAT1 comme un nouvel acteur dans le développement des muscles et particulièrement chez les malades atteints de FSHD.

Le gène FAT1 permet la synthèse de la protocadhérine FAT1 qui est une protéine impliquée dans divers processus morphogénétiques. Ce gène agit dans les cellules musculaires en développement. Chez la souris, son ablation entraîne des défauts des muscles de la face et de la région des épaules, ainsi qu’une fonte musculaire précoce au stade adulte. En plus des anomalies musculaires, la dérégulation du gène FAT1 entraîne des défauts vasculaires dans la rétine et des malformations de l’oreille interne. L’ensemble de ces défauts ressemble fortement aux symptômes rencontrés dans la FSHD chez l’homme.

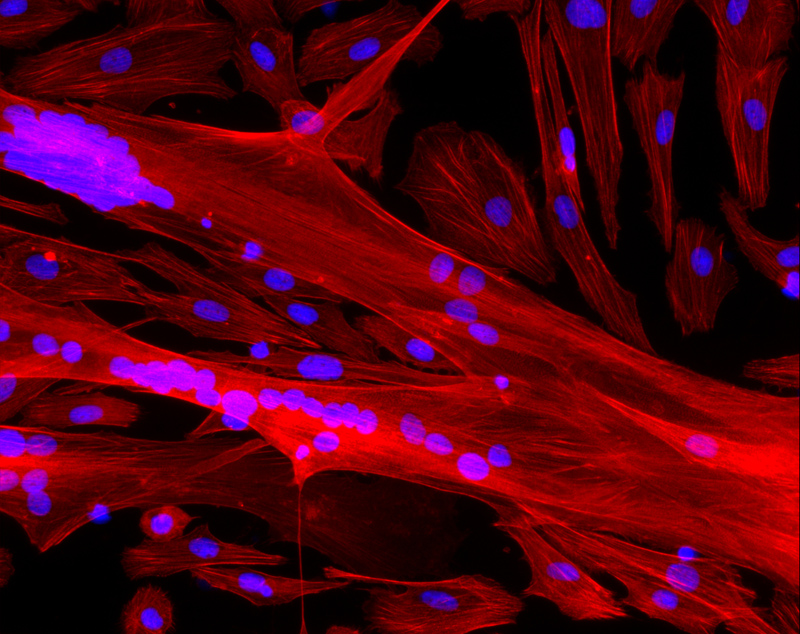
Myotubes humains en culture

© Inserm/UPMC/CNRS/AIM

Les chercheurs ont donc exploré le lien entre la FSHD et ce gène FAT1 chez l’Homme. Ils ont retrouvé une baisse significative du niveau d’expression du gène dans les muscles FSHD au stade fœtal et des anomalies de ce gène sont retrouvées plus fréquemment chez les patients FSHD que chez les personnes non atteintes. Cette association concerne non seulement la forme classique (FSHD1), attribuée à une anomalie sur le chromosome 4 impliquant un fonctionnement excessif du gène DUX4, mais aussi les cas de FSHD non associés à DUX4. Les chercheurs ont montré que le gène DUX4 est également capable d’exercer un effet de répression du gène FAT1 dans des cellules musculaires.

Ainsi, sous l’apparente complexité de cette maladie, ces découvertes placent le gène FAT1 comme un dénominateur commun des différents mécanismes génétiques responsables de la FSHD, et en conséquence comme une nouvelle cible thérapeutique. L’ablation sélective du gène FAT1 chez la souris représente un moyen unique de mimer fidèlement les symptômes de la FSHD chez l’homme. Ce modèle animal va permettre de renforcer les connaissances sur la pathogénèse de cette maladie.

L’étude a été menée par l’équipe de Françoise Helmbacher de l’Institut de biologie du développement de Marseille (CNRS/ Aix-Marseille Université), en collaboration avec le laboratoire de Nicolas Levy (Inserm/ Aix-Marseille Université UMR 910, La Timone, Marseille, équipe Marc Bartoli), avec les participations de Julie Dumonceaux (Institut de Myologie, Paris), de Flavio Maina (IBDM), Frederique Magdinier (Inserm UMR 910), et Linda Geng (Fred Hutchinson Cancer Research Center, USA).

La dystrophie facio-scapulo-humérale (FSHD) est une dystrophie musculaire héréditaire causée, dans sa forme majoritaire (la FSHD1), par une anomalie génétique portée par le chromosome 4 (4q35). Les premiers symptômes de la maladie peuvent apparaître à un âge très variable et se manifestent généralement par une atteinte musculaire de la face, des muscles de la région des épaules, puis des bras. La fonte musculaire se poursuit ensuite au niveau de la ceinture abdominale et des membres inférieurs. La prévalence de la maladie est de 1 cas pour 20 000 habitants (source : Orphanet), soit 3 000 personnes environ en France, ce qui en fait une des dystrophies les plus fréquentes.

L’étonnante capacité des cellules souches sanguines à répondre aux situations d’urgences

Une équipe de chercheurs de l’Inserm, du CNRS et du MDC, dirigée par Michael Sieweke du Centre d’Immunologie de Marseille Luminy (CNRS, Inserm, Aix Marseille Université) et du Centre de Médecine Moléculaire Max Delbrück de Berlin-Buch, révéle aujourd’hui un rôle inattendu des cellules souches hématopoïétiques : outre leur capacité à assurer le renouvellement continu de nos cellules sanguines ces dernières sont aussi capables de produire, « à la demande » et en urgence, les globules blancs qui permettent à l’organisme de faire face à une inflammation ou une infection. Cette propriété insoupçonnée pourrait être utilisée pour protéger des infections les patients ayant bénéficié d’une greffe de moelle osseuse, le temps que leur système immunitaire se reconstitue. Ces travaux sont publiés dans la revue Nature datée du 10 avril 2013.

Macrophages © M Sieweke /Inserm

Les cellules de notre sang nourrissent, nettoient et défendent nos tissus mais leur durée de vie est limitée. Ainsi, l’espérance de vie d’un globule rouge ne dépasse guère trois mois, nos plaquettes meurent après une dizaine de jours et la grande majorité de nos globules blancs ne survivent que quelques jours.

Le corps doit donc produire en temps voulu des cellules de remplacement. C’est le rôle des cellules souches hématopoïétiques, plus communément appelées cellules souches sanguines.  Nichées au cœur de la moelle osseuse (le tissu mou situé au centre des os longs comme ceux du thorax, du rachis, du bassin et de l’épaule), ces dernières déversent chaque jour des milliards de nouvelles cellules dans le flux sanguin. Pour accomplir cette mission stratégique, elles doivent non seulement se multiplier mais aussi se différencier, c’est à dire se spécialiser pour produire des globules blancs, des globules rouges ou des plaquettes.

Depuis de nombreuses années, les chercheurs s’intéressent à la façon dont les cellules souches déclenchent ce processus de spécialisation. Michael Sieweke et son équipe ont ainsi précédemment découvert que ces dernières ne s’engageaient pas de façon aléatoire dans telle ou telle voie de différenciation mais « décidaient » de leur destin sous l’influence de facteurs internes et de signaux venus de l’environnement.

Restait une question d’importance : comment la cellule souche parvient-elle à répondre avec discernement aux situations d’urgences en fabriquant, par exemple, des globules blancs mangeurs de microbes comme les macrophages pour lutter contre une infection ?

Jusqu’à présent la réponse était entendue : la cellule souche ne savait pas  décoder ce genre de messages et se contentait de se différencier de façon aléatoire. L’équipe de Michael Sieweke vient de démontrer que loin d’être insensible à ces signaux, la cellule souche les perçoit et fabrique en retour les cellules les plus aptes à faire face au danger.

« Nous avons découvert qu’une molécule biologique produite en grande quantité par l’organisme lors d’une infection ou d’une inflammation indique le chemin à prendre aux cellules souches » déclare le Dr. Sandrine Sarrazin, chercheuse Inserm, co-signataire de la publication.

« Sous l’effet de cette molécule dénommée M-CSF (Macrophage Colony-Stimulating Factor), l’interrupteur de la lignée myéloide s’active (le gène PU.1) et la cellule souche produit rapidement les cellules les plus adaptées à la situation, au premier rang desquelles, les macrophages. »

« Maintenant que nous avons identifié ce signal, il serait possible de l’utiliser pour accélérer artificiellement la fabrication de ces cellules chez les malades confrontés à un risque aiguë d’infections » souligne le Dr Michael Sieweke, Directeur de recherche CNRS.

« C’est le cas des 50 000 patients dans le monde qui sont totalement démunis face aux infections juste après une greffe de moelle osseuse*.

Le M-CSF pourrait stimuler la production des globules blancs utiles tout en évitant de fabriquer des cellules susceptibles d’attaquer l’organisme de ces patients. Ainsi, ils seraient protégés des infections le temps que leur système immunitaire se reconstitue »

A propos de la découverte

Cette découverte apparemment toute simple est pourtant très originale tant par son approche que par les technologies de pointe qu’elle a nécessité. Ainsi, pour parvenir à leurs conclusions, l’équipe a dû mesurer le changement d’état au niveau de chaque cellule ce qui a constitué un double défi : les cellules souches sont en effet non seulement très rares (on en compte à peine une pour 10 000 cellules dans la moelle osseuse d’une souris) mais aussi parfaitement indistinguables de leurs descendantes.

« Pour distinguer les protagonistes, nous avons utilisé un marqueur fluorescent pour signaler l’état (on ou off) de l’interrupteur des cellules myéloides : la protéine PU.1. D’abord chez l’animal, puis en filmant les cellules en accéléré sous un microscope, nous avons ainsi montré que les cellules souches « s’allument » presque instantément en réponse au M-CSF » rappelle Noushine Mossadegh-Keller, assistante ingénieure CNRS, co-signataire de cette publication. « Pour en avoir le cœur net, nous avons alors récupéré une à une chaque cellule et confirmé que dans toutes les cellules où l’interrupteur était passé au vert, les gènes de la lignée myéloide étaient bien activés : une fois perçu le message d’alerte elles avaient bien changé d’identité. »

Une première étape franchie pour restaurer la vision de patients atteints de cécité suite à une maladie rare

L’équipe dirigée par Daniel Aberdam au sein de l’Unité Inserm 976 «Immunologie, dermatologie, oncologie » a réussi à restaurer in vitro la fonction des cellules de cornée saines à partir de cellules de patients aveugles souffrant de dysplasie ectodermique. Ces résultats publiés dans PNAS représentent la première étape pour tenter de restaurer la vision de ces patients. 


Photo: © Serimedis/Inserm

Les dysplasies ectodermiques sont des syndromes rares caractérisés par un développement anormal de la peau et d’autres dérivés de l’ectoderme comme les dents, les ongles ou encore la cornée. Certaines formes de la maladie sont associées aux mutations du gène p63 qui engendrent la perte de la vision chez ces patients.

Daniel Aberdam et ses collaborateurs ont dans un premier temps reprogrammé des cellules de patients atteints de cécité en cellules souches pluripotentes induites (iPSC) porteuses du défaut génétique. Dans un second temps, ils ont utilisé un protocole que l’équipe avait mis au point en 2003 pour différencier les cellules souches pluripotentes en cellules de la peau et de la cornée. Cela leur a permis de vérifier que ce modèle cellulaire reproduisait la maladie puisque les cellules pluripotentes mutées ne sont plus capables de produire des cellules de cornée. «Nous avons observé que les  iPSC obtenues à partir des cellules des patients atteints de dysplasie ectodermique peuvent se développer en progéniteurs ectodermiques mais ne parviennent pas à se développer plus avant en kératinocytes ni en cellules cornéennes normales » explique Daniel Aberdam. Les cellules malades, même retransformées en cellules capables de redonner tous les types de cellules possibles, conservent donc le défaut initial dans leur code génétique.

Contourner le défaut génétique

 La création de ce modèle a ensuite permis aux chercheurs d’ observer finement ce qui se passait dans la cellule iPSC au moment de son engagement dans une voie de différenciation. Ils ont trouvé qu’une petite molécule, appelée PRIMA-1/APR-246, déjà utilisée en thérapie cancéreuse[1] permet de restaurer une différenciation normale.

Grâce à cette molécule, il semble donc possible d’inverser la différenciation cornéenne altérée et restaurer la voie de signalisation associée au gène p63.

« Notre étude suggère l’éventuelle capacité de PRIMA-1/APR-246 à restaurer les déficiences visuelles de certains patients atteints du syndrome de dysplasie ectodermique, capacité qui doit être testée bientôt » conclut Daniel Aberdam. Dans la mesure où la molécule PRIMA-1 est bien tolérée dans les essais cliniques en injection systémique, l’équipe envisage, avec le service ophtalmologiste de l’hôpital St-Louis, de planifier des essais cliniques sur des patients atteints de dysplasie ectodermale liée à p63.

Ce modèle cellulaire pourrait également servir de base pour le criblage de molécules- médicaments susceptibles de cibler d’autres mutants p63.

Photo : ©D.Aberdam/Inserm

Illustration de l’effet de Prima sur la production de cellules de cornée à partir d’iPSC de patients après 10 jours de différenciation. Les deux marqueurs spécifiques de la cornée: la cytokératine K12 (en rouge) et le facteur de transcription pax-6 (en vert) sont bien présents dans l’image la plus à droite, signe que la production de cellules de cornée est bien restaurée.


[1] Récemment testée dans un essai clinique de phase II pour des patients présentant un cancer de la prostate

Un poisson pour détecter des contaminants perturbateurs endocriniens

Les chercheurs de l’INERIS et de l’Inserm (équipe dirigée par Olivier Kah au sein de l’Unité Inserm 1085 « Institut de recherche, sante, environnement et travail ») viennent de développer un test chez le poisson permettant de détecter les effets perturbateurs endocriniens de certains contaminants de l’environnement. Les chercheurs basent leurs travaux sur un gène s’exprimant dans le cerveau qui réagit fortement à certains perturbateurs endocriniens. Pour faciliter la mesure de ce gène, ils utilisent un gène rapporteur fluorescent. Réalisé sur les embryons de poisson zèbre qui sont translucides, les effets sont observables dans le cerveau lorsque les embryons sont exposés à des polluants perturbateurs. Les résultats de ces travaux sont publiés dans la revue Plos One.

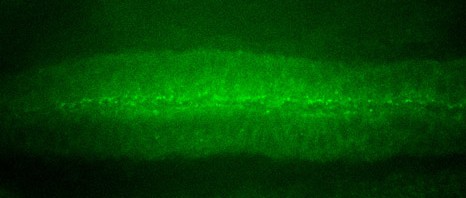
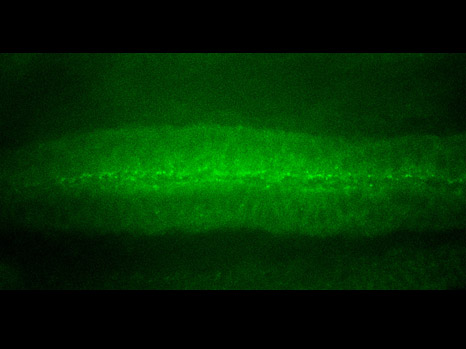
Observation de la fluorescence dans le cerveau de l’embryon de poisson induite par l’expression du gène cyp19a1b couplé à la GFP. Copyright Inserm, O. Kah

Ces 20 dernières années, de nombreuses études ont prouvé les effets néfastes de composés artificiels sur la capacité des organismes à se reproduire. Certains polluants (nonylphénols, bisphénol A, pesticides, résidus pharmaceutiques,…) présents dans les eaux de surface, les effluents industriels ou les sédiments ont la capacité de mimer les effets des œstrogènes. Ils modifient par ce biais les processus biologiques contrôlés par les œstrogènes et liés aux fonctions de reproduction et de croissance des organismes, avec des conséquences potentiellement néfastes pour la santé des êtres vivants et de leur descendance. Ces substances sont appelées « perturbateurs endocriniens » (PE).

Les polluants à activité œstrogénique agissent aussi sur le cerveau

L’originalité des travaux des chercheurs de l’Inserm et de l’INERIS réside dans le fait que l’étude des effets des perturbateurs endocriniens porte sur un gène exprimé exclusivement au niveau du cerveau, démontrant la susceptibilité du système nerveux à ces polluants. Les résultats obtenus par les chercheurs confirment qu’un certain nombre de substances affecte, chez l’embryon de poisson, l’activité des cellules souches du cerveau, des cellules capitales pour le développement du système nerveux central. Cet effet passe par l’expression d’un gène spécifique dans le cerveau extrêmement sensible aux œstrogènes : le gène cyp19a1b.

Un modèle de poisson zèbre pour caractériser les PE

A partir de ces observations, les équipes de l’INERIS et de l’Inserm ont mis au point un test de détection de cette activité œstrogénique au moyen d’un modèle de poisson transgénique. Ce modèle de poisson zèbre transgénique (1), permet d’identifier les effets des polluants sur une enzyme issue du gène cyp19a1b, l’aromatase, responsable de la synthèse des œstrogènes dans l’organisme.

En utilisant un rapporteur fluorescent, la GFP (Green Fluorescent Protein), le cerveau des embryons de poisson devient fluorescent lorsqu’ils sont exposés à des substances mimant les œstrogènes.

21 composés (e.g. œstrogènes naturels ou de synthèse, alkylphénols, bisphénols) sur les 45 testés ont induit une fluorescence, à des degrés variables. Les capacités métaboliques du modèle permettent de détecter des substances comme certains androgènes et certains progestatifs synthétiques (utilisés dans les pilules contraceptives).

Un tel test présente un intérêt pour l’évaluation de substances chimiques, comme le requiert le règlement REACh (2). Cet outil vient compléter les dispositifs in vitro existants ; il a l’avantage d’intégrer le devenir des polluants dans l’organisme, y compris en tenant compte de leur métabolisme, ce que les tests cellulaires ne permettent pas toujours. En raison de sa sensibilité, il pourrait aussi s’envisager pour la surveillance des milieux aquatiques.

Les recherches de l’INERIS et de l’Inserm ouvrent enfin des perspectives nouvelles dans le champ d’étude des perturbateurs endocriniens au niveau du système nerveux central.

Pour les chercheurs, il semble que ce test simple, robuste et sensible trouvera de nombreuses applications dans le cadre de l’évaluation des risques liés aux perturbateurs endocriniens de nature œstrogénique.

Financées par le Ministère chargé de l’Ecologie et l’Agence Nationale de la Recherche, les recherches menées par l’INERIS et l’Inserm ont vocation à caractériser le potentiel PE de ces substances chimiques, qui entrent dans la composition de médicaments, cosmétiques, produits phytosanitaires, plastiques, etc.

A propos de l’INERIS
L’Institut National de l’Environnement Industriel et des Risques a pour mission de contribuer à la prévention des risques que les activités économiques font peser sur la santé, la sécurité des personnes et des biens, et sur l’environnement. Il mène des programmes de recherche visant à mieux comprendre les phénomènes susceptibles de conduire aux situations de risques ou d’atteintes à l’environnement et à la santé, et à développer sa capacité d’expertise en matière de prévention. Ses compétences scientifiques et techniques sont mises à la disposition des pouvoirs publics, des entreprises et des collectivités locales afin de les aider à prendre les décisions les plus appropriées à une amélioration de la sécurité environnementale. Créé en 1990, l’INERIS est un établissement public à caractère industriel et commercial, placé sous la tutelle du Ministère de l’Écologie, du Développement Durable et de l’Energie. Il emploie 588 personnes, basées principalement à Verneuil-en-Halatte, dans l’Oise. Site Internet : www.ineris.fr.

A propos de l’Inserm
Créé en 1964, l’Institut national de la santé et de la recherche médicale (Inserm) est un établissement public à caractère scientifique et technologique, placé sous la double tutelle du Ministère de l’Enseignement supérieur et de la recherche et du ministère de la Santé. Ses chercheurs ont pour vocation l’étude de toutes les maladies, des plus fréquentes aux plus rares, à travers leurs travaux de recherches biologiques, médicales et en santé des populations. L’Inserm soutient plus de 300 laboratoires répartis sur le territoire français. L’ensemble des équipes regroupe près de 13 000 chercheurs, ingénieurs, techniciens, gestionnaires… l’Inserm est membre de l’Alliance nationale pour les sciences de la vie et de la santé, fondée en avril 2009 avec le CNRS, l’Inserm, le CEA, l’Inra, l’Inria, l’IRD, l’Institut Pasteur, la Conférence des Présidents d’Université (CPU) et la Conférence des directeurs généraux de centres hospitaliers régionaux et universitaires Cette alliance s’inscrit dans la politique de réforme du système de recherche visant à mieux coordonner le rôle des différents acteurs et à renforcer la position de la recherche française dans ce secteur par une programmation concertée.

Notes

(1) en collaboration avec le Professeur B.C. Chung de l’Academia Sinica à Taiwan.

(2) Registration, Evaluation, Authorisation and Restriction of Chemical substances : règlement du Parlement Européen et du Conseil n°1907/2006 du 18 décembre 2006, concernant l’enregistrement, l’évaluation et l’autorisation des substances chimiques, ainsi que les restrictions applicables à ces substances.

Progéria – Découverte du mécanisme moléculaire qui préserve les cellules neurales du vieillissement accéléré

L’équipe de Xavier Nissan à l’Institut des cellules souches pour le traitement et l’étude des maladies monogéniques (ISTEM- UEVE U861/Inserm/ AFM) dirigé par le Dr Marc Peschanski, est parvenue à identifier un mécanisme moléculaire qui, dans la progéria, protège les cellules neurales d’un vieillissement accéléré. Ce travail, mené en collaboration avec l’équipe de Nicolas Lévy (Unité Inserm/UMRS910, Faculté de Médecine La Timone – Université de la Méditerranée), a été réalisé grâce aux cellules souches iPS (1). Il permet de comprendre pourquoi les fonctions cognitives des patients atteints de cette maladie sont préservées. L’article est publié en ligne le 21 juin 2012 dans la revue Cell Reports et a été financé notamment par l’AFM-Téléthon.

Le syndrome de Hutchinson-Gilford, connu sous le nom de progéria, est une maladie génétique très rare (une centaine de cas dans le monde) qui induit un vieillissement prématuré et accéléré des patients. La mutation à l’origine de ce syndrome affecte le gène LMNA qui code pour les protéines dites « lamines » A et C. Les lamines interviennent dans le maintien de la structure de la membrane des noyaux cellulaires. Elles donnent au noyau sa forme, la rend rigide et permet les communications à l’intérieur des cellules. Dans le cas de la progéria, c’est la lamine A qui est défaillante. Sous sa forme mutée, elle devient toxique et détériore les membranes du noyau, perturbe le message et cause le vieillissement accéléré des cellules (Figure 1). C’est en 2003 que l’origine de cette maladie a été mise en évidence par l’équipe du Dr Nicolas Lévy, à partir de travaux déjà financés à l’époque par le Téléthon.

Marquage de la lamine A/C (en rouge) dans des noyaux de cellules contrôles et progéria.

L’évolution de ce syndrome est fulgurante : on estime que, chaque année, les enfants atteints vieillissent de plus de dix ans, conduisant à leur décès prématuré entre 13 et 16 ans. Ce vieillissement accéléré touche la plupart des tissus : la peau, les vaisseaux sanguins, le cœur, les os ou encore les muscles. Très rapidement, les patients souffrent de troubles musculaires et squelettiques, d’un retard de croissance (la taille des malades ne dépassant pas 110 cm pour un poids de 15 kg). En revanche, les enfants atteints ne perdent aucune de leurs capacités cognitives, ce qui a depuis toujours été considéré comme un phénomène surprenant, au vu de l’atteinte générale dont ils sont victimes par ailleurs.

Une stratégie efficace

Les équipes d’I-Stem multiplient les succès dans la maitrise du potentiel thérapeutique des cellules souches (embryonnaires ou iPS) comme dans l’identification des mécanismes moléculaires impliqués dans des pathologies rares (2). Cette fois, les chercheurs se sont penchés sur les mécanismes moléculaires impliqués dans la progéria. Partant du constat que dans ce syndrome, seules les cellules neurales étaient préservées du vieillissement accéléré, les chercheurs ont formulé l’hypothèse selon laquelle un mécanisme moléculaire physiologique présent de façon spécifique dans le système nerveux pouvait expliquer le phénomène. Ils ont identifié ce mécanisme sous la forme d’un contrôle épigénétique inhibiteur de l’expression du gène LMNA, assuré par un microARN qui est naturellement exprimé massivement et uniquement dans les neurones.

Mir9 préserve les cellules neurales

Pour comprendre les mécanismes moléculaires de la progéria, les équipes d’Evry et de Marseille ont prélevé des échantillons de peau chez des malades et en ont dérivé des cellules souches iPS. Ces cellules iPS ont ensuite été différenciées en plusieurs types cellulaires (cellules de peau, d’os, du muscle et du cerveau), ce qui a permis d’observer que toutes ces cellules exprimaient la protéine responsable de ce syndrome (la lamine A) à l’exception d’une, les cellules nerveuses, qui en étaient dépourvus (Figure 2). La préservation des cellules neurales chez les patients atteints de progeria tenait donc à l’absence d’expression du gène LMNA. L’origine de cette absence d’expression restait toutefois inconnue.

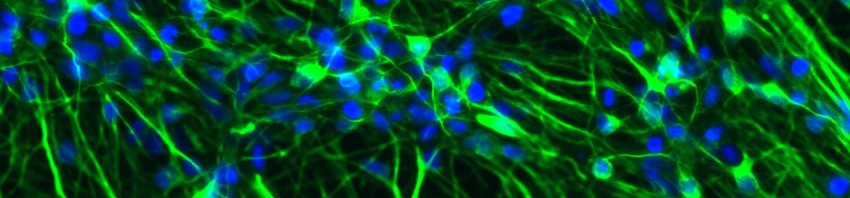
Neurones dérivés de cellules souches induites à la pluripotence à partir de prélèvements réalisés chez des patients atteints de progeria. L’ADN est marqué en bleu, les neurones en vert (marquage de la protéine Tuj1). Le marquage de la lamine A devrait être en rouge, mais il est totalement absent dans cette population cellulaire. 

Xavier Nissan, I-Stem

Neurones dérivés de cellules iPS progeria

Neurones dérivés de cellules souches induites à la pluripotence à partir de prélèvements réalisés chez des patients atteints de progeria. L’ADN est marqué en bleu, les neurones en vert (marquage de la protéine Tuj1). Le marquage de la lamine A devrait être en rouge, mais il est totalement absent dans cette population cellulaire.

« Nous avions démontré que les neurones présentaient une particularité qui les protégeait du vieillissement accéléré observé dans la progeria. Il restait ensuite à comprendre les mécanismes qui conduisaient à cette absence d’expression de la lamine A au niveau neural. » explique Xavier Nissan. « Pour répondre à cette question, nous sommes partis à la recherche des facteurs qui pouvaient bloquer spécifiquement l’expression de ce gène au niveau du système nerveux central et c’est là que nous avons identifié miR-9 ». Les chercheurs ont en effet mis en évidence le rôle de ce petit ARN, miR-9, membre d’une vaste famille de modulateurs épigénétiques.

« Plusieurs informations nous ont laissé penser que miR-9 était un suspect idéal. D’abord parce que, des travaux précédents avaient montré qu’il était un des microARNs les plus abondants dans les neurones, et ensuite parce qu’il présente la particularité de n’être présent à cette concentration dans aucune autre cellule de l’organisme ». Ainsi, grâce à des manipulations diverses de son expression – en augmentant ou en abaissant sa concentration dans divers types cellulaires – les chercheurs ont non seulement confirmé qu’il contrôlait bien la production de lamine A au niveau de neurones mais également qu’il pouvait corriger les désordres moléculaires associés à la maladie, en restaurant une morphologie normale des noyaux.

L’objectif du Dr Xavier Nissan et de son équipe est désormais de trouver un moyen pour utiliser ou imiter le microARN 9 à des fins thérapeutiques. Plusieurs travaux dans ce sens ont été lancés cette année dans les laboratoires d’I-Stem.

Notes :

(1) Les cellules souches pluripotentes induites (iPS: Induced Pluripotent Stem cells) sont des cellules adultes reprogrammées génétiquement de façon à leur conférer des propriétés similaires à celles de cellules souches embryonnaires. Elles permettent aux chercheurs de disposer d’une source de cellules reproductibles à l’infini en laboratoire, à partir desquelles on peut à volonté créer des populations cellulaires matures en appliquant des protocoles de différenciation.
(2) Novembre 2009 – Première reconstitution d’un épiderme à partir de cellules souches embryonnaires humaines
Août 2011 – Une peau pigmentée grâce aux cellules souches
Mars 2011 – Identification des mécanismes jusqu’alors inconnus impliqués dans la dystrophie myotonique de Steinert.

Découverte d’une nouvelle règle d’organisation spatiale des chromosomes qui reflète leur fonctionnement

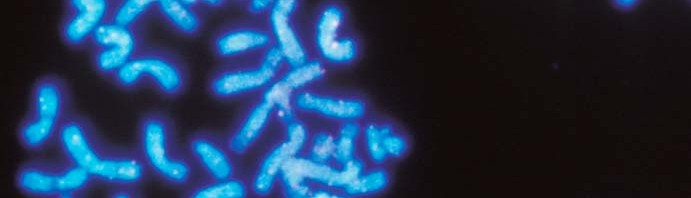
Découverts en 1882 par Walther Flemming, les chromosomes, supports de l’information génétique, continuent à livrer leurs secrets 130 ans plus tard ! Pour preuve, l’équipe d’Edith Heard du laboratoire Génétique et biologie du développement (Institut Curie/CNRS/Inserm) en collaboration avec celle de Job Dekker (UMass Medical School, Worcester, USA) vient de mettre au jour une nouvelle organisation de ces bâtonnets d’ADN qui se trouvent dans le noyau de nos cellules. Les chromosomes forment une succession de « pelotes » dans lesquelles se regroupent plusieurs gènes qui peuvent ainsi être régulés de manière coordonnée au cours du développement. En clair ces « pelotes » isolent des groupes de gènes intervenant de façon concertée lors d’étapes cruciales du développement de l’embryon, mais aussi à l’âge adulte. Nature présente ces travaux innovants en ligne le 11 avril 2012.

Le support du matériel génétique, les chromosomes, confinés dans un espace de quelques micromètres, peuvent mesurer une fois dépliés jusqu’à la longueur d’un bras. Si l’on comparait le noyau d’une cellule à une balle de tennis, un chromosome mesurerait 5 kilomètres. Et il n’y en a pas qu’un seul ! Chez les humains, par exemple on compte 23 paires de chromosomes dans chaque noyau cellulaire. Les chromosomes se compactent, se replient, s’enchevêtrent et s’entremêlent au cœur du noyau.

Alors les chromosomes, un plat de spaghettis dans le noyau des cellules ? « Pas tout à fait » explique Elphège Nora, post-doctorant à l’Institut Curie qui a réalisé ce travail. « Les chromosomes possèdent une réelle organisation spatiale et celle-ci est essentielle à leur fonctionnement. »


Un chromosome, ça ressemble…. à une série de pelotes !

L’équipe d’Edith Heard, directrice CNRS du laboratoire Génétique et biologie du développement (Institut Curie/CNRS/Inserm) en collaboration avec celle de Job Dekker (UMass Medical School, Worcester, USA) vient en effet de découvrir une nouvelle règle d’organisation spatiale. « Les chromosomes forment une succession de « globules », des sortes de « pelotes » d’une taille de 100 000 paires de bases à 1 million de paires de bases » explique la chercheuse. Pour mémoire, la paire de base (abrégée par les fameux A, C, G, T) est l’unité du génome et un chromosome peut, chez les humains, mesurer plus d’une centaine de millions de paires de bases.

« Mais la grande nouveauté, c’est que cette organisation spatiale reflète l’organisation fonctionnelle du chromosome » ajoute Edith Heard. Cette organisation permet de regrouper dans une même « pelote » jusqu’à une dizaine de gènes (1), voire plus. On trouve également dans ces « pelotes » des séquences dites régulatrices, qui peuvent contrôler – tels des interrupteurs – l’activité des gènes qu’elles contactent physiquement. Ainsi compactés ensemble au sein de la même pelote chromosomique, un groupe de gènes – bien que s’étalant sur plusieurs centaines de milliers de paires de bases – peuvent donc partager les mêmes séquences régulatrices, et leur activité peut ainsi s’en trouver coordonnée.

« Nous savons depuis des décennies que l’ADN est enroulé autour des nucléosomes pour former la structure « classique » dite du collier de perles. Notre nouvelle étude indique que cette structure se replie pour former une nouvelle organisation dans laquelle plusieurs gènes sont regroupés en pelote » explique Job Dekker, co-directeur du programme de Biologie des Systèmes à l’université du Massachussetts (University of Massachusetts Medical School). « Cette organisation des chromosomes constitue un degré de repliement jusqu’à présent inconnu, et nous pensons qu’elle représente un principe d’organisation fondamental des génomes. »

Cette découverte lève le voile sur une grande inconnue de la génétique, à savoir comment une altération à un endroit du génome peut perturber l’expression de gènes situés à plusieurs dizaines, voire milliers de paires de bases.

Un dommage au sein d’une « pelote » peut en effet avoir des conséquences sur tous les gènes qu’elle contient. Alors cet agencement ne sensibilise-t-il pas plus la cellule qu’il ne la protège ? « Cette organisation permet de rapprocher plusieurs éléments distants pour les soumettre aux mêmes influences. Ainsi à certains moments du développement il devient possible d’orchestrer finement l’activité de gènes très éloignés sur le chromosome linéaire mais qui sont en réalité très proches dans le noyau de la cellule. » explique Elphège Nora. « Une seule mutation peut donc avoir des effets sur tout un groupe de gènes si elle affecte l’organisation d’une de ces « pelotes» chromosomique« .

« Le noyau d’une cellule est rempli de gènes et la cellule doit impérativement savoir à quel moment allumer ou éteindre ceux-ci, complète Job Dekker. En regroupant les gènes dans des pelotes qui les isolent, la cellule a trouvé une solution pour réguler de manière coordonnée des groupes de gènes sans interférer avec les autres. »

Le point de vue d’Edith Heard

L’organisation spatiale, un coupe-file à travers le chromosome

Copyright Noak/Le Bar Floreal/Institut Curie ; Edith Heard

© Noak/Le Bar Floreal/Institut Curie

« Ces principes ont été découverts en étudiant une portion essentielle du chromosome X, le centre d’inactivation (dont l’équipe d’Edith Heard est spécialiste). Grâce à la publication en parallèle de l’équipe de Bing Ren à l’Université de San Diego (Californie, Etats-Unis), nous pouvons extrapoler la nouvelle organisation que nous avons découverte sur le chromosome X à l’ensemble des chromosomes, non seulement chez la souris mais aussi chez l’humain.

Ainsi, au-delà de l’avancée fondamentale, ces études ouvrent de nombreuses perspectives pour la compréhension de certaines pathologies, comme les maladies génétiques. En effet, celles-ci sont dues à des mutations de la séquence d’ADN qui entraînent le dérèglement de l’activité de certains gènes. Or, il arrive que ces mutations ne se trouvent pas directement dans le gène déréglé, mais dans son voisinage chromosomique. Jusqu’alors, trouver cette mutation dans le chromosome relevait du problème de l’aiguille dans la botte de foin. Grâce à cette découverte, les recherches pourront maintenant être canalisées vers la portion du chromosome la plus susceptible d’interagir avec le gène déréglé, c’est-à-dire à la pelote chromosomique à laquelle il appartient. »

Note

(1) Les gènes sont les régions du génome qui dictent la composition des protéines

fermer