Menu

Une analyse rapide du génome aide au diagnostic d’enfants hospitalisés en réanimation néonatale


Adobe/Stock

Des équipes du CHU de Dijon-Bourgogne, de l’Inserm et du CEA viennent d’établir des résultats d’analyse génomique sur des nouveaux nés, sévèrement malades et hospitalisés en service de réanimation néonatale, dont le délai a été raccourci jusqu’à 38 jours contre 18 mois en moyenne actuellement. Grâce à cette analyse rapide du génome entier, le diagnostic apporté chez deux tiers des enfants inclus dans ce projet a permis une prise en charge plus rapide et mieux adaptée chez un tiers d’entre eux. Le déploiement de ce processus au cours des prochaines années permettra d’optimiser la prise en charge de ces enfants malades.

Alors que le séquençage du génome entier se déploie actuellement en diagnostic dans différents pays et que la France vient de lancer le Plan France Médecine Génomique 2025 (PFMG2025)¹, son utilisation en urgence en période néonatale reste encore peu répandue. Pourtant, la rapidité de réalisation de l’examen génétique est un facteur crucial lorsqu’un diagnostic est requis en urgence, situation fréquente en ce qui concerne les maladies rares à révélation pédiatrique précoce ou à progression rapide. Les équipes de CHU de Dijon-Bourgogne, de l’Inserm et du CEA ont mené une étude pilote de faisabilité du séquençage haut débit de génome en urgence avant d’envisager un tel processus à l’avenir dans le cadre du PFMG2025.

Dans le cadre de cette étude pilote, Fastgenomics², une trentaine d’enfants hospitalisés en réanimation néonatale dans huit CHU de la filière AnDDI-rares³ a bénéficié, au cours des neuf derniers mois, d’une analyse génomique en urgence. Le séquençage haut débit du génome des enfants et de leurs parents et une analyse bioinformatique primaire ont été effectués sur la plateforme de production de séquences du Centre national de recherche en génomique humaine (CEA-CNRGH), en collaboration avec le Très Grand Centre de Calcul (TGCC) du CEA et au centre de calcul de l’Université de Bourgogne (CCuB). L’interprétation des données génomiques a été réalisée par la Fédération Hospitalo-Universitaire (FHU) TRANSLAD, en collaboration étroite avec l’équipe de recherche Inserm U1231 GAD.

La mobilisation des équipes a permis de rendre les résultats d’analyse dans un délai de 49 jours, allant au plus vite à 38 jours. Ce délai est particulièrement court pour un diagnostic génétique. En effet, malgré des évolutions importantes, le délai moyen d’obtention d’un diagnostic génétique en France reste actuellement encore long : de 1,5 ans en moyenne, et jusqu’à 5 ans pour 25 % des patients. L’analyse rapide des génomes de ces nouveau-nés a permis de poser un diagnostic pour deux tiers d’entre eux, un tiers ayant pu bénéficier d’une prise en charge plus rapide et mieux adaptée.

Ces analyses rapides du génome ont été rendues possibles grâce aux avancées majeures dans le séquençage haut débit de l’ensemble des gènes. Les technologies de nouvelle génération de séquençage haut débit de l’ADN, qui permettent l’étude de l’ensemble du génome d’un individu, sont apparues ces dernières années comme un outil de choix pour l’étude des maladies rares. Ces technologies de pointe sont déployées au CNRGH et ont déjà permis d’impliquer de nombreux gènes dans de nombreuses maladies. L’équipe de la FHU TRANSLAD du CHU DijonBourgogne a été l’une des premières en France à démontrer l’intérêt du séquençage de l’exome (représentant 1% de la taille totale du génome) dans le diagnostic de pathologies sévères à révélation pédiatrique précoce, des anomalies du développement et de la déficience intellectuelle.

Le diagnostic des maladies rares en période néonatale

Les maladies rares (touchant moins d’une personne sur 2 000) constituent un enjeu majeur de santé publique car elles représentent environ 8 000 maladies et touchent plus de 3 millions de personnes en France. Majoritairement de révélation pédiatrique, elles sont responsables de 10 % des décès avant l’âge de 5 ans. Jusqu’à 80 % de ces maladies seraient d’origine génétique. L’établissement d’un diagnostic apporte de nombreux bénéfices aux patients et à leurs familles : clarifier la cause, proposer un pronostic plus précis, accéder à un traitement ou à des protocoles d’essais thérapeutiques, établir les risques de récurrence, éviter la redondance de nombreux autres tests diagnostiques, prévenir des futures complications connues, faciliter l’obtention d’aides spécifiques aux familles, et parfois de se mettre en lien avec d’autres familles affectées par la même pathologie.

L’obtention d’un diagnostic est un défi de taille pour des pathologies à révélation pédiatrique précoce et à évolution rapide, dont les causes génétiques sont très hétérogènes, telles que les épilepsies, les maladies du métabolisme, les cardiopathies, les pathologies musculo-squelettiques ou autres syndromes polymalformatifs. Le Plan National Maladies Rares 3 (PNMR3) prévoit de réduire l’errance diagnostique à une année, car elle est responsable d’ « une aggravation possible de l’état des malades, un retard sur les possibilités de conseil génétique et un gaspillage de ressources médicales (multiplicité des consultations diagnostiques) ».

Dans le contexte de maladies graves néonatales, l’obtention d’un diagnostic rapide est d’autant plus importante. En effet, le diagnostic, posé précisément, permettrait de modifier la prise en charge de l’enfant, qu’il s’agisse d’une adaptation thérapeutique (par exemple dans le cas de maladies métaboliques ou d’épilepsies), de l’adressage à un spécialiste de la pathologie, d’une adaptation diététique, de la réalisation d’examens complémentaires, et/ou de la réévaluation d’indication chirurgicale, voire de la prise en compte de ce résultat dans une discussion de poursuite des soins.


1 En 2016, la France a lancé le Plan France Médecine Génomique 2025 (PFMG2025). Son ambition est de déployer le séquençage de génome pour le diagnostic des maladies rares, par la mise en place de plateformes de séquençage à très haut débit pour réaliser massivement le séquençage du génome entier et d’études pilotes permettant de définir les modalités de prescription de ces examens.

2 Fastgenomics : Etude pilote nationale élaborée par la filière de santé nationale AnDDI-rares, la Fédération Hospitalo-Universitaire TRANSLAD et le CEA-CNRGH et soutenu par un don financier du laboratoire SANOFIGENZYME.

3 Filière AnDDI-rares : Filière de santé nationale maladies rares dédiées aux maladies avec anomalie du développement somatique et cognitif. https://anddi-rares.org
Rôle des consultations génétiques dans le diagnostic des enfants et des adolescents atteints de troubles du spectre de l’autisme

Structure tridimensionnelle d’un fragment d’ADN ©Inserm/Villoutreix, Bruno

Les recherches sur l’origine génétique des troubles du spectre de l’autisme (TSA) se sont significativement développées ces dernières années. Cependant, de nombreux patients concernés n’en bénéficient pas encore systématiquement. Le Pr Arnold Munnich, pédiatre-généticien à l’Hôpital Necker-Enfants malades AP-HP, professeur à l’Université de Paris, et président de la fondation Imagine-Inserm/Université de Paris/AP-HP-, a piloté pendant 20 ans une étude qui met en évidence l’intérêt d’étendre le dépistage génétique à un nombre plus important de patients souffrant de TSA avec déficit intellectuel. Ces résultats font l’objet d’une publication dans la revue Molecular autism.

Les troubles du spectre de l’autisme (TSA) se caractérisent par des difficultés d’apprentissage et d’insertion sociale. Ce trouble majeur de la communication peut prendre différentes formes sans être nécessairement associé à un déficit intellectuel. Il touche environ 700 000 personnes en France.

Les preuves de l’origine génétique des TSA sont de plus en plus nombreuses. Toutefois, leur diagnostic et leur prise en charge n’évoluent pas au même rythme. 

Le Pr Arnold Munnich, pédiatre-généticien à l’Hôpital Necker-Enfants malades AP-HP, professeur à l’Université de Paris, et président de la fondation Imagine, a mené pendant 20 ans et dans 26 hôpitaux de jour et établissements de santé mentale d’Ile-de-France (1) une étude ayant pour objectif de rechercher les causes génétiques des TSA. Celle-ci s’inscrit dans le cadre de la Consultation Mobile Régionale de Génétique de la Fondation l’Élan Retrouvé, dirigée par le psychiatre Moïse Assouline. Avec une équipe mobile de généticiens et de soignants de l’Institut Imagine -Inserm/Université de Paris/AP-HP- et de la Fondation l’Élan Retrouvé, Arnold Munnich a rencontré 502 patients atteints de TSA et leurs proches, sur leur lieu de soins, d’accueil ou de vie.

« Il existe de multiples causes, certaines génétiques, d’autres environnementales, qui peuvent expliquer les TSA, explique le Pr Arnold Munnich. Lors des consultations, on s’attache à faire la part des choses et à identifier les formes génétiques pour mieux expliquer le diagnostic aux parents. » Les équipes ont constaté que dans plusieurs cas, aucune consultation ni test génétique n’avaient été proposés aux patients.

Des résultats qui confirment l’intérêt d’étendre les analyses génétiques à un plus grand nombre de patients

Les patients se sont vus proposer différents tests génétiques. L’Hybridation Génomique Comparative sur Réseau d’ADN (CGH-array) – qui a remplacé le caryotypage car plus performante – a été réalisée sur 388 des 502 patients. Elle a permis de détecter des anomalies génétiques chez 34 d’entre eux. Chez 19 patients, il s’agissait d’anomalies non héréditaires, chez 4 autres elles étaient héritées de l’un des parents, et pour les 11 restants la transmission n’a pu être établie (enfant adopté, patient décédé…).

Chez les 141 patients pour lesquels la CGH n’avait rien décelé, un séquençage nouvelle génération (NGS – New Generation Sequencing) a permis d’identifier pour 33 des patients des variants génomiques impliqués dans le TSA et les déficiences intellectuelles. 23 de ces variants n’étaient pas héréditaires. Les 10 restants avaient été transmis par les parents, dont la moitié étaient liés au chromosome X.

Par ailleurs, le dépistage du Syndrome de l’X fragile – un syndrome génétique rare causant souvent un retard cognitif – a été réalisé chez 312 des patients qui n’avaient jamais été testés auparavant pour ce syndrome ; 4 d’entre eux étaient positifs pour ce syndrome.

Au total, 27 gènes mutés de la maladie ont été décelés. Tous les cas de TSA diagnostiqués présentaient une déficience intellectuelle modérée à sévère. Les résultats montrent que combiner la technique NGS à la CGH et au dépistage du syndrome de l’X fragile permet d’améliorer significativement la précision du diagnostic.

Pour un meilleur diagnostic des troubles du spectre de l’autisme

Cette étude conduit le Pr Arnold Munnich et ses collègues à proposer pour l’ensemble des enfants atteints de TSA une stratégie diagnostique reposant dans un premier temps sur l’étude des gènes les plus fréquemment rencontrés dans les TSA avec déficit intellectuel. Le plus souvent, les altérations génétiques impliquées dans les TSA ne sont pas héréditaires. Dans cette étude, les mutations sont de novo dans 23/33 des cas, soit 70% des cas. Dans ce cas, le diagnostic génétique permet de lever le doute sur le risque transmission à un autre enfant. Dans le cas des formes familiales, il permet d’informer du risque les parents désireux d’avoir un second enfant.

Si à ce jour, la reconnaissance de l’origine génétique des TSA ne débouche pas encore sur un traitement, elle marque une étape importante pour les parents pour qui, selon le Pr Arnold Munnich, « connaître les mécanismes en jeu dans la maladie de leur enfant n’est pas vécu comme une stigmatisation, mais plutôt comme un soulagement qui les aide à mieux comprendre et parfois même à dépasser les difficultés. » Et de préciser « nommer la maladie, c’est déjà la soigner, c’est donner la possibilité de surmonter l’épreuve en la pensant, c’est prendre en compte les symptômes, tantôt avec des médicaments, tantôt avec des méthodes éducatives ou rééducatives adaptées, tantôt par une meilleure prise en charge. »

De plus, le diagnostic génétique ouvre la voie à une meilleure compréhension des différents mécanismes de TSA et à des recherches pouvant déboucher sur de nouvelles stratégies thérapeutiques.


(1) Centre Françoise Grémy-Santos Dumont, Antony, Chevilly Larue, Fontenay aux Roses, André Boulloche, La Colline, Serge Lebovici; Alternance 92, Alternance 75, Cour de Venise, Villa d’Avray, Adam Shelton, du Breuil, Amalthée, Jeunes Appedia, Cognacq Jay, l’Arche à Paris, Centre Raphael, les Petites Victoires, Notre Ecole, Le Cèdre Bleu, Alternat, Centre Georges et Lili Garel

Une thérapie génique à l’essai pour traiter la myopathie myotubulaire


Des chercheurs Inserm et CNRS de l’Institut de génétique et de biologie moléculaire et cellulaire (Inserm/CNRS/Université de Strasbourg) ont découvert comment la myotubularine, protéine déficitaire dans la myopathie myotubulaire, interagit avec l’amphiphysine 2 et proposent de cibler cette dernière pour traiter les patients. Ces travaux sont parus le 20 mars 2019 dans Science Translational Medicine.

La myopathie myotubulaire est une maladie génétique rare, affectant environ un enfant sur 50 000. Elle est liée à une mutation sur le gène MTM1 situé sur le chromosome X et se manifeste par une diminution d’adhésion des cellules musculaires entre elles et une altération des fibres musculaires. Ce phénomène entraine une grande faiblesse musculaire, y compris au niveau respiratoire, et provoque un décès prématuré avec deux tiers des patients qui ne dépassent pas l’âge de deux ans. A ce jour, il n’existe pas de traitement.

En explorant les interactions de la myotubularine, protéine codée par le gène MTM1, avec une autre protéine, l’amphiphysine 2 codée par le gène BIN1, également exprimée dans les muscles et impliquée dans des myopathies similaires, l’ équipe Inserm « Physiopathologie des maladies neuromusculaires », avec la collaboration du CNRS, à l’Institut de génétique et de biologie moléculaire et cellulaire (CNRS/Inserm/Université de Strasbourg) a découvert comment ces protéines travaillent ensemble et propose une nouvelle cible thérapeutique. De précédents travaux avaient en effet montré que la myotubularine et l’amphiphysine 2 peuvent interagir physiquement en se liant l’une à l’autre.

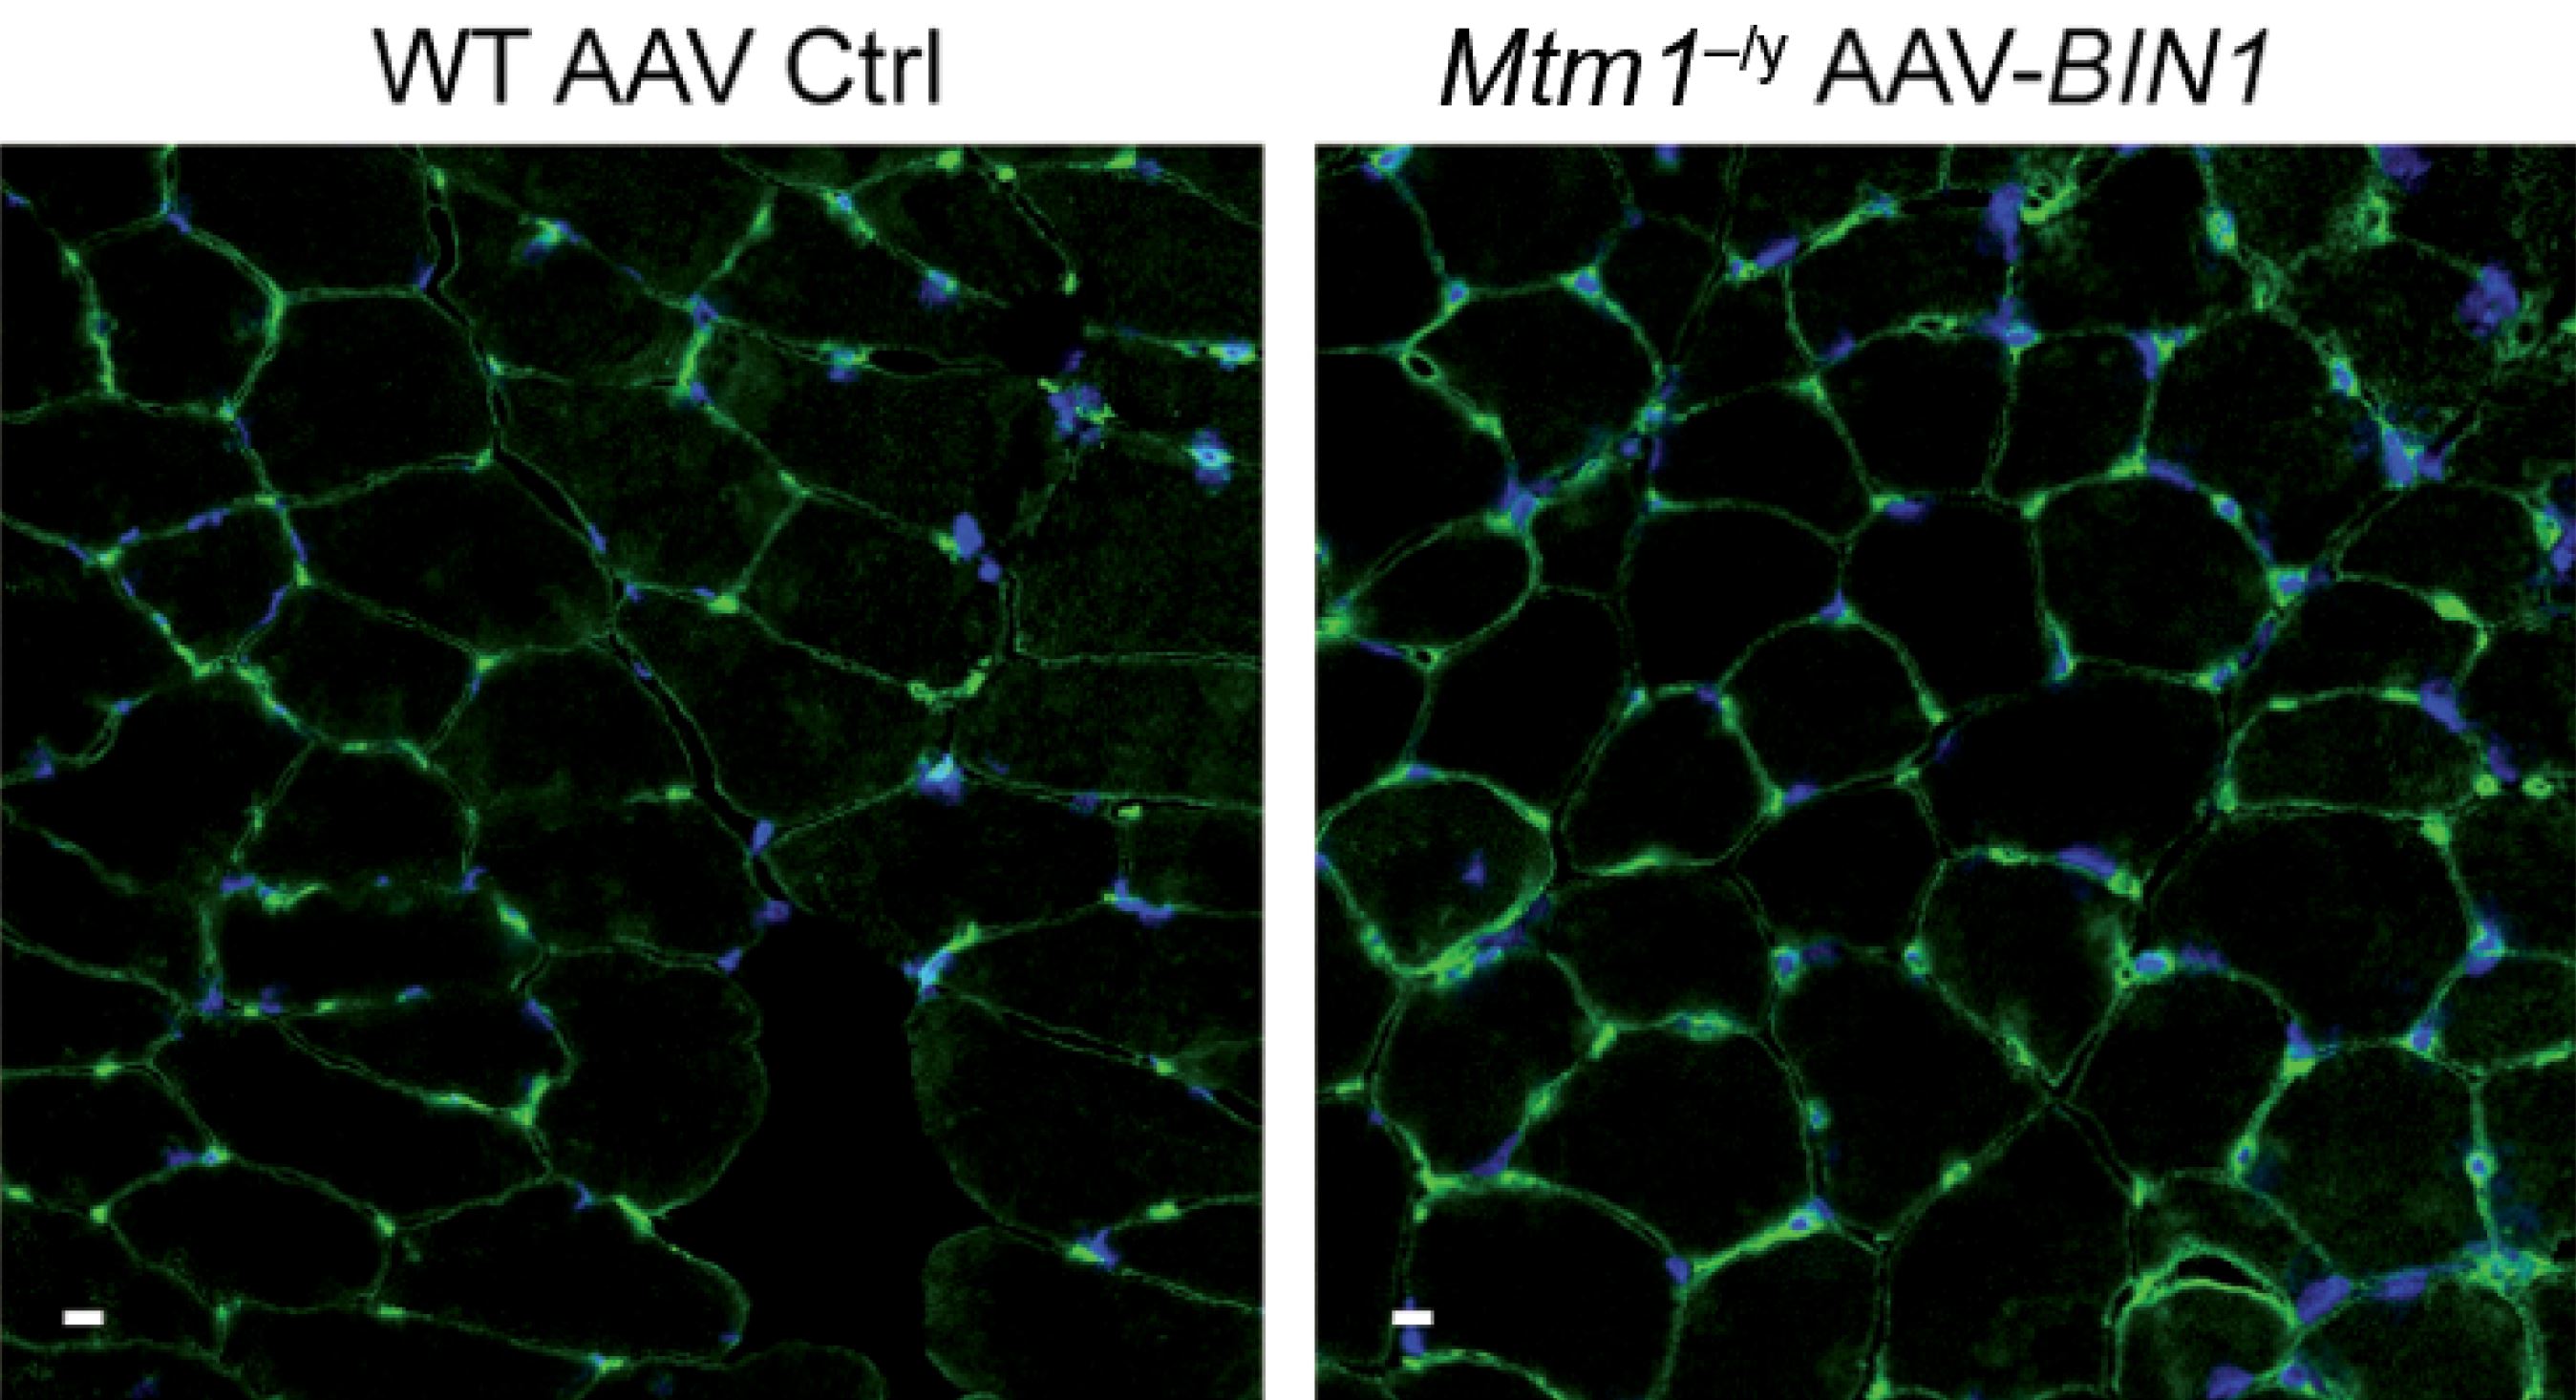
Pour explorer le lien fonctionnel entre les deux, les chercheurs ont développé un modèle de souris transgéniques déficitaires en MTM1 et ont croisé ces animaux avec d’autres souris dont certaines n’expriment pas BIN1 et d’autres qui au contraire, surexpriment ce gène. Ils n’ont obtenu aucun animal déficitaire à la fois en MTM1 et BIN1, prouvant qu’au moins l’une des deux protéines est nécessaire au développement des fibres musculaires et à la survie du fœtus. A l’inverse, et c’est la bonne surprise, la surexpression de BIN1 a permis de corriger la myopathie liée au déficit de MTM1 et d’obtenir une espérance de vie équivalente aux animaux sauvages. En analysant de plus près les muscles, les chercheurs ont constaté une organisation et une taille correcte des fibres musculaires avec une bonne adhésion des cellules entre elles. Ils ont donc fait l’hypothèse que MTM1 est un activateur de la protéine bin1 in vivo, et que fournir cette dernière en grande quantité pourrait permettre de se « passer » de MTM1.

Pour vérifier si BIN1 est une bonne cible thérapeutique, ils ont mené dans un second temps une expérience de thérapie génique chez des souris déficitaires en MTM1. Ils ont administré le gène BIN1 humain grâce à un vecteur viral de type AAV par injection systémique (intra-péritonéale) après la naissance des rongeurs. Cette intervention a nettement réduit les symptômes de la maladie et prolongé la survie des souris malades, à hauteur de celle de souris saines.

« Nous avons là la preuve de concept que le gène BIN1 humain présente un potentiel important pour traiter la myopathie myotubulaire liée à un déficit en myotubularine, avec un résultat spectaculaire chez la souris. Nous aimerions maintenant poursuivre ce développement avec des essais précliniques et espérons pouvoir proposer à terme un traitement aux patients actuellement confrontés à un désert thérapeutique », conclut Jocelyn Laporte, responsable de l’équipe Inserm qui a réalisé ces travaux.

La thérapie génique inverse durablement une surdité congénitale chez la souris

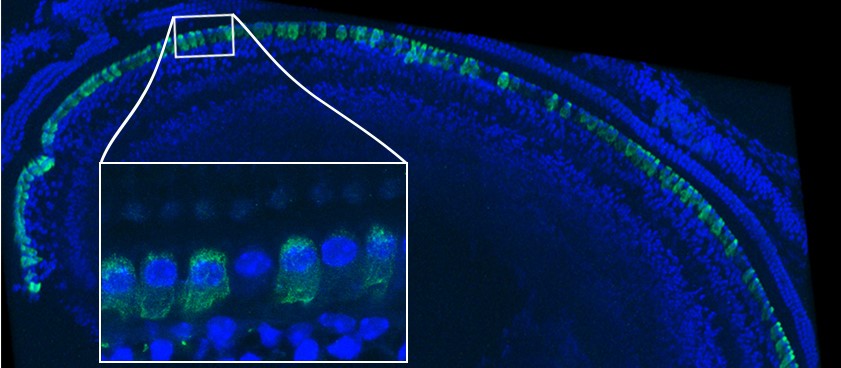
Image par immunofluorescence de l’épithélium sensoriel d’une cochlée de souris traitée par thérapie génique © Institut Pasteur

Des chercheurs de l’Institut Pasteur, de l’Inserm, du CNRS, du Collège de France, de Sorbonne Université et de l’Université Clermont Auvergne, et en collaboration avec les universités de Miami, de Columbia et de San Francisco, viennent de parvenir à restaurer l’audition au stade adulte chez un modèle murin de la surdité DFNB9, un trouble auditif représentant l’un des cas les plus fréquents de surdité congénitale d’origine génétique. Les sujets atteints de surdité DFNB9 sont sourds profonds, étant dépourvus du gène codant pour l’otoferline, protéine essentielle à la transmission de l’information sonore au niveau des synapses des cellules sensorielles auditives. Grâce à l’injection intracochléaire de ce gène chez un modèle murin de cette surdité, les chercheurs sont parvenus à rétablir la fonction de la synapse auditive et les seuils auditifs des souris à un niveau quasi-normal. Ces résultats, publiés dans la revue PNAS, ouvrent la voie à de futurs essais de thérapie génique chez des patients atteints de DFNB9.

Plus de la moitié des cas de surdité congénitale profonde non syndromique ont une cause génétique, et la plupart (~ 80%) de ces cas sont dus à des formes autosomiques récessives de surdité (DFNB). Les implants cochléaires sont actuellement la seule option permettant une récupération auditive chez ces patients.

Les virus adéno-associés (AAV) sont parmi les vecteurs les plus prometteurs pour le transfert de gènes dans le but de traiter des maladies humaines. La thérapie génique basée sur les AAV est une option thérapeutique prometteuse pour le traitement des surdités, mais son application est limitée par une fenêtre thérapeutique potentiellement courte. En effet, chez l’humain, le développement de l’oreille interne s’achève in utero et l’audition débute à environ 20 semaines de gestation. En outre, les formes génétiques de surdité congénitale sont généralement diagnostiquées au cours de la période néonatale. Les approches de thérapie génique dans les modèles animaux doivent donc en tenir compte et l’efficacité du gène thérapeutique doit être démontrée pour une injection du gène effectuée après la mise en place de l’audition. La thérapie doit alors conduire à la réversion de la surdité déjà installée. Dans ce but, l’équipe dirigée par Saaïd Safieddine, chercheur CNRS au sein de l’unité de Génétique et de physiologie de l’audition  (Institut Pasteur/ Inserm),  et coordinateur du projet, a utilisé un modèle murin de DFNB9, une forme de surdité humaine représentant 2 à 8 % de l’ensemble des cas de surdité génétique congénitale.

La surdité DFNB9 est due à des mutations dans le gène qui code pour l’otoferline, une protéine jouant un rôle majeur dans la transmission de l’information sonore au niveau des synapses des cellules ciliées internes[1]. Les souris mutantes dépourvues d’otoferline sont sourdes profondes en raison d’une défaillance complète de la libération de neurotransmetteur par ces synapses en réponse à la stimulation sonore, et ce malgré l’absence d’anomalie décelable de l’épithélium sensoriel. Les souris DFNB9 constituent donc un modèle approprié pour tester l’efficacité de la thérapie génique virale lorsqu’elle est administrée à un stade mature. Cependant, la capacité limitée d’empaquetage de l’ADN par les AAV (environ 4,7 kilo-bases (kb)), rend difficile l’utilisation de cette technique pour des gènes dont la séquence codante (ADNc) dépasse 5 kb, tel que le gène Otof codant pour l’otoferline, dont la séquence  codante est de 6 kb. Les chercheurs ont surmonté cette limitation en adaptant une approche d’AAV, dite duale, parce qu’elle utilise deux vecteurs recombinants différents, l’un contenant la partie 5’ et l’autre la partie 3’ de l’ADNc de l’otoferline.

Une seule injection de la paire de vecteurs dans la cochlée de souris mutantes à des stades adultes a permis de reconstituer la séquence codante de l’otoferline par recombinaison des segments d’ADN 5′ et 3′, conduisant à la restauration durable de l’expression de l’otoferline dans les cellules ciliées internes, puis à une restauration de l’audition.

Les chercheurs ont ainsi obtenu une première preuve de concept du transfert viral d’un ADNc fragmenté dans la cochlée en utilisant deux vecteurs, en montrant que cette approche permet d’obtenir la production de l’otoferline et de corriger durablement le phénotype de surdité profonde chez la souris.

Les résultats obtenus par les chercheurs suggèrent que la fenêtre thérapeutique pour le transfert de gène local chez les patients atteints de surdité congénitale DFNB9 pourrait être plus large que prévu, et donnent l’espoir de pouvoir étendre ces résultats à d’autres formes de surdité. Ces résultats font l’objet d’une demande de brevet.

En plus des institutions citées dans le premier paragraphe, ce travail a été financé par la Fondation pour la recherche médicale, l’Union européenne (TREAT RUSH) et par l’Agence nationale de la recherche (EargenCure et LabEx Lifesenses).


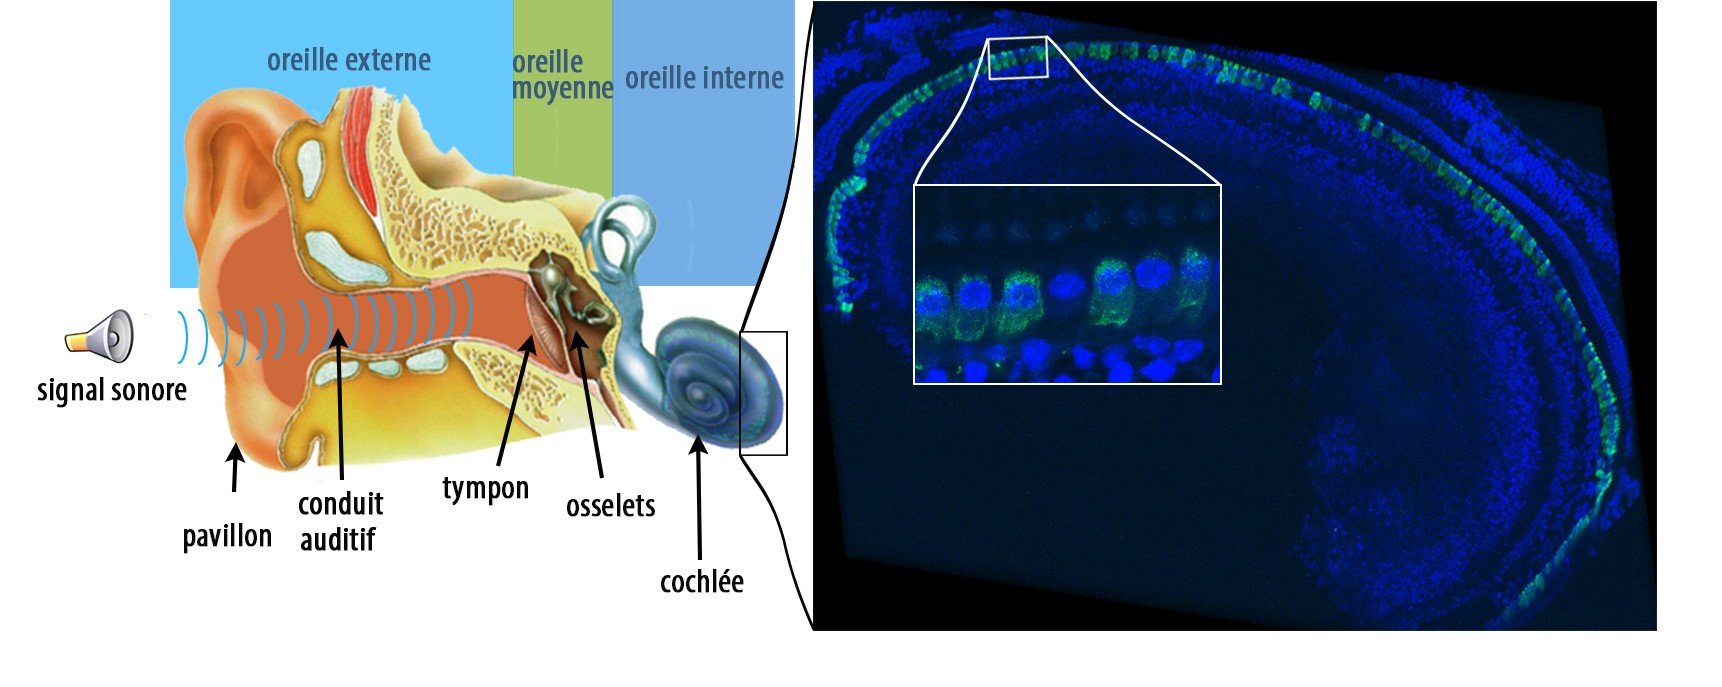
La figure de gauche est une représentation schématique de l’oreille humaine : les vibrations sonores sont collectées par l’oreille externe composée du pavillon et du conduit auditif. L’oreille moyenne, composée du tympan et des osselets, transmet les vibrations sonores à l’oreille interne où se trouve la cochlée, organe de l’audition responsable de la transmission du message auditif au système nerveux central. La figure de droite montre une image par immunofluorescence de l’épithélium sensoriel d’une cochlée de souris traitée, où les cellules ciliées internes ont été marquées en vert pour révéler l’otoferline. L’otoferline est détectée dans la quasi-totalité de ces cellules. La zone à fort grossissement dans l’encadré montre une cellule ciliée interne qui n’a pas été transduite. © Institut Pasteur

[1] Travaux publiés par l’unité de Génétique et de physiologie de l’audition de l’Institut Pasteur et de l’Inserm (UMRS1120) :  » Otoferlin, defective in DFNB9 deafness, is essential for synaptic vesicle exocytosis at the auditory ribbon synapse  » Cell, 20 octobre 2006

Alzheimer : identification d’agrégats de protéines cibles potentielles pour soigner la maladie

Agrégation de la protéine Tau dans la maladie d’Alzheimer. ©Inserm/U837, 2008


La propagation des agrégats de la protéine Tau dans le cerveau contribue à la progression de la maladie d’Alzheimer. Des chercheurs du Laboratoire des maladies neurodégénératives : mécanismes, thérapies, imagerie (CNRS/CEA/Université Paris-Sud, MIRCen), en collaboration avec l’Ecole normale supérieure, Sorbonne Université et l’Inserm, viennent d’identifier les cibles de ces agrégats. Publiés dans EMBO Journal le 10 janvier 2019, ces travaux permettront la conception d’outils capables de bloquer ces éléments clés dans la propagation des agrégats et de contrecarrer ainsi leur effet pathologique.

L’agrégation des protéines alpha-synucléine, pour la maladie de Parkinson, et Tau, pour la maladie d’Alzheimer, est intimement liée à la progression de ces pathologies neurodégénératives. Ces agrégats se propagent d’une cellule neuronale à l’autre en se liant aux cellules. Ils se multiplient[1] pendant cette propagation. Il a été montré que la propagation et l’amplification de ces agrégats protéiques sont délétères et contribuent à l’évolution de ces maladies.

La compréhension de la formation de ces agrégats, de leur propagation et de leur multiplication dans les cellules du système nerveux central présente un potentiel thérapeutique : elle permettrait de cibler ces processus et d’agir sur leurs conséquences.

Propagation des protéines

L’étape clé dans la propagation d’agrégats pathogéniques est la fixation d’agrégats provenant de cellules neuronales affectées aux membranes de cellules indemnes. Après avoir identifié les cibles des agrégats pathogéniques de la protéine alpha-synucléine (Shrivastava et al, 2015 EMBO J), l’équipe du Laboratoire des maladies neurodégénératives (CNRS/CEA/Université Paris-Sud, MIRCen, Fontenay-aux-Roses), en collaboration avec l’Ecole normale supérieure, Sorbonne Université et l’Inserm, vient d’identifier les cibles des agrégats de la protéine Tau. Il s’agit de la pompe sodium/potassium et des récepteurs du glutamate, deux protéines essentielles à la survie des neurones. L’expérience a été menée sur des neurones de souris en culture.

Modification des membranes neuronales

Les chercheurs ont également mis en évidence que les agrégats pathogéniques modifient la membrane des neurones en redistribuant les protéines membranaires. L’intégrité membranaire — et plus particulièrement celle des synapses, nœud de communication essentiel entre neurones — est affectée. Ces modifications sont délétères pour les neurones car elles entraînent une communication anormale entre eux ainsi que leur dégénérescence.

Ces travaux expliquent ainsi le dysfonctionnement précoce des synapses et la dégradation de communication normale observés dans les réseaux neuronaux au cours de l’évolution de la maladie.

Vers de nouvelles thérapies

Ils ouvrent aussi la voie à la conception de nouvelles stratégies thérapeutiques fondées sur la protection de l’intégrité synaptique, la restauration de l’activité des récepteurs membranaires de la protéine Tau et l’utilisation de leurres pour empêcher l’interaction délétère entre agrégats pathogènes de la protéine Tau et leurs cibles membranaires. Ces approches thérapeutiques pourront être menées à l’aide de neurones humains puisque les chercheurs du laboratoire viennent de développer ce type de cultures en collaboration avec le laboratoire I-Stem (Institut des cellules souches pour le traitement et l’étude des maladies oncogéniques, AFM-Téléthon/Inserm/Université Evry-Val d’Essonne) et Sorbonne Université. Cette dernière étude est également publiée le 10 janvier 2019, dans Stem Cell Reports[2].

[1] Ils s’amplifient en recrutant les protéines endogènes alpha-synucléine et Tau des cellules affectées pendant cette propagation

[2] Propagation of α-Synuclein strains within human reconstructed neuronal network. Simona Gribaudo, Philippe Tixador, Luc Bousset, Alexis Fenyi, Patricia Lino, Ronald Melki, Jean-Michel Peyrin, Anselme Louis Perrier, Stem Cell Reports, le 10 janvier 2019.

A propos du Laboratoire des maladies neurodégénératives : mécanismes, thérapies, imagerie (LMN), unité de recherche associant le CEA, le CNRS et l’Université Paris-Sud.

Le laboratoire rassemble près de 60 scientifiques dont les thèmes de recherche en neurosciences couvrent les mécanismes de dégénérescences, les modèles animaux, l’imagerie cérébrale, et l’étude de stratégies thérapeutiques géniques, cellulaires et médicamenteuses pour les maladies neurodégénératives, en particulier la maladie d’Alzheimer, la maladie de Parkinson et la maladie de Huntington.

Le LMN est situé au sein de MIRCen (Molecular Imaging Research Center) une installation de recherche préclinique développée par le CEA et l’Inserm. MIRCen est un des départements de l’institut de biologie François Jacob du CEA, sur le site de Fontenay-aux-Roses du CEA Paris-Saclay.

Découverte de nouveaux mécanismes à l’origine de la migraine

©Photo by Anh Nguyen on Unsplash

Des chercheurs du CNRS, d’Université Côte d’Azur et de l’Inserm ont mis en évidence un nouveau mécanisme lié à l’apparition de la migraine. En effet, une mutation génétique induit le dysfonctionnement d’une protéine normalement capable d’inhiber une activité électrique provoquant des crises migraineuses. Leurs résultats, publiés dans la revue Neuron le 17 décembre, ouvrent la piste pour l’élaboration d’antimigraineux.

Alors que 15% de la population adulte dans le monde est touchée par la migraine, aucun traitement curatif efficace sur le long terme n’a pour le moment été mis sur le marché. Les crises migraineuses sont liées, entre autres, à l’hyperexcitabilité électrique des neurones sensoriels. Leur activité électrique est contrôlée par des protéines génératrices de courant appelées canaux ioniques, et notamment par le canal TRESK qui a une fonction inhibitrice sur l’activité électrique. Or, les chercheurs ont montré qu’une mutation du gène codant pour cette protéine entraine sa scission en deux protéines dysfonctionnelles : l’une est inactive et l’autre, en ciblant d’autres canaux ioniques (K2P2.1) stimule fortement l’activité électrique des neurones, provoquant des crises migraineuses.

Si les chercheurs avaient déjà mis en évidence le caractère héréditaire des migraines, ils n’en connaissaient pas le mécanisme. En démontrant que la scission de TRESK induit l’hyperexcitabilité des neurones sensoriels et le déclenchement de la migraine, ces travaux, menés à l’Institut de biologie Valrose (CNRS/Inserm/Université Côte d’Azur), constituent une nouvelle piste de recherche pour l’élaboration d’antimigraineux. Ils font l’objet d’un brevet1 : l’idée est de cibler les canaux K2P2.1 afin de réduire l’activité électrique des neurones, prévenant ainsi le déclenchement de migraines.

De plus, les chercheurs proposent que ce mécanisme inédit, provoquant la formation de deux protéines au lieu d’une seule, soit maintenant considéré pour étudier d’autres maladies liées à des mutations génétiques ainsi que pour leur diagnostic.


1 Brevet PCT/EP2018/067581 “Methods and compositions for treating migraine”

Les cancers sous pression : visualiser l’action du système immunitaire sur l’évolution des tumeurs

Cancérogenèse : Surexpression de TRF2, marqué en vert, dans les vaisseaux tumoraux, marquage rouge, dans un cancer ovarien. ©Inserm/Wagner, Nicole, 2014

À mesure que les tumeurs se développent, elles évoluent génétiquement. Comment le système immunitaire agit-il en présence de cellules tumorales ? Comment exerce-t-il une pression sur la diversité génétique des cellules cancéreuses ? Des chercheurs de l’Institut Pasteur et de l’Inserm, ont capté par vidéo in vivo l’action des cellules immunitaires lors de la prolifération de cellules cancéreuses, grâce à un marquage élaboré de coloration spécifique. Ces résultats seront publiés le 23 novembre 2018 dans la revue Science Immunology. Au fur et à mesure de leur prolifération incontrôlée, les cellules tumorales accumulent de nouvelles mutations et des modifications de leur génome. Ce processus progressif implique que chez un même patient, il existe une importante diversité génétique parmi les cellules cancéreuses. Si les cellules du système immunitaires et notamment les cellules T peuvent potentiellement éliminer ces cellules anormales, la diversité tumorale peut s’avérer délétère car elle rend difficile l’action du système immunitaire et peut rendre inefficaces certaines thérapies. Comprendre cette course effrénée entre évolution tumorale et réponse immunitaire est la clef du succès des futures immunothérapies. Les chercheurs de l’unité Dynamique des réponses immunes (Institut Pasteur / Inserm), dirigée par Philippe Bousso, en collaboration avec Ludovic Deriano, responsable de l’unité Intégrité du génome, immunité et cancer (Institut Pasteur) ont étudié comment les réponses immunitaires qui se développent spontanément contre les tumeurs modifient cette hétérogénéité tumorale. Ils ont montré par quels mécanismes les réponses immunitaires peuvent réduire très fortement la diversité tumorale et ainsi favoriser l’émergence de cellules tumorales plus homogènes génétiquement. Dans cette étude, les chercheurs sont parvenus à marquer de couleurs différentes chaque sous-clone de cellules cancéreuses chez un modèle murin. En suivant cet éventail de couleurs, ils ont pu ainsi caractériser dans le temps et dans l’espace, l’évolution de l’hétérogénéité tumorale. Ils ont pu de plus observer les contacts qu’ont les cellules T avec les cellules cancéreuses et déterminer comment une partie des cellules tumorales sont détruites. Ces travaux mettent en lumière l’effet drastique que peut avoir le système immunitaire pour façonner la tumeur en réduisant son hétérogénéité. Ce même effet sur l’hétérogénéité des cellules tumorales a également été observé lors de traitements fondés sur la levée de freins du système immunitaire, des immunothérapies dont le développement a été récompensé cette année par le prix Nobel de Médecine et de Physiologie. Ces travaux montrent que la prise en compte des interactions entre immunothérapies et hétérogénéité tumorale pourrait aider à définir les meilleures combinaisons et séquences thérapeutiques.

Visualisation de l’action des cellules immunitaires colorées. Cette vidéo représente en gris les cellules tumorales. En violet, les cellules T spécifiques de la tumeur, ont des contacts avec les cellules cancéreuses et les détruisent. Les cellules tuées apparaissent en bleu. En vert, les cellules de contrôle circulent mais ne tuent pas les cellules tumorales. © Institut Pasteur / Philippe Bousso

Visualisation des différents amas de différents clones de cellules cancéreuses. Cette vidéo illustre comment les sous-clones de la tumeur marqués chacun par une couleur différente (bleu, orange ou vert) se développent au sein de la moelle osseuse. Les vaisseaux apparaissent en blanc. © Institut Pasteur / Philippe Bousso

 
Ces travaux ont été financés en plus des organismes cités plus haut, par la Fondation de France, l’Inca et par l’ERC (European Research Council).

A l’origine de l’asymétrie, une protéine qui donne le tournis

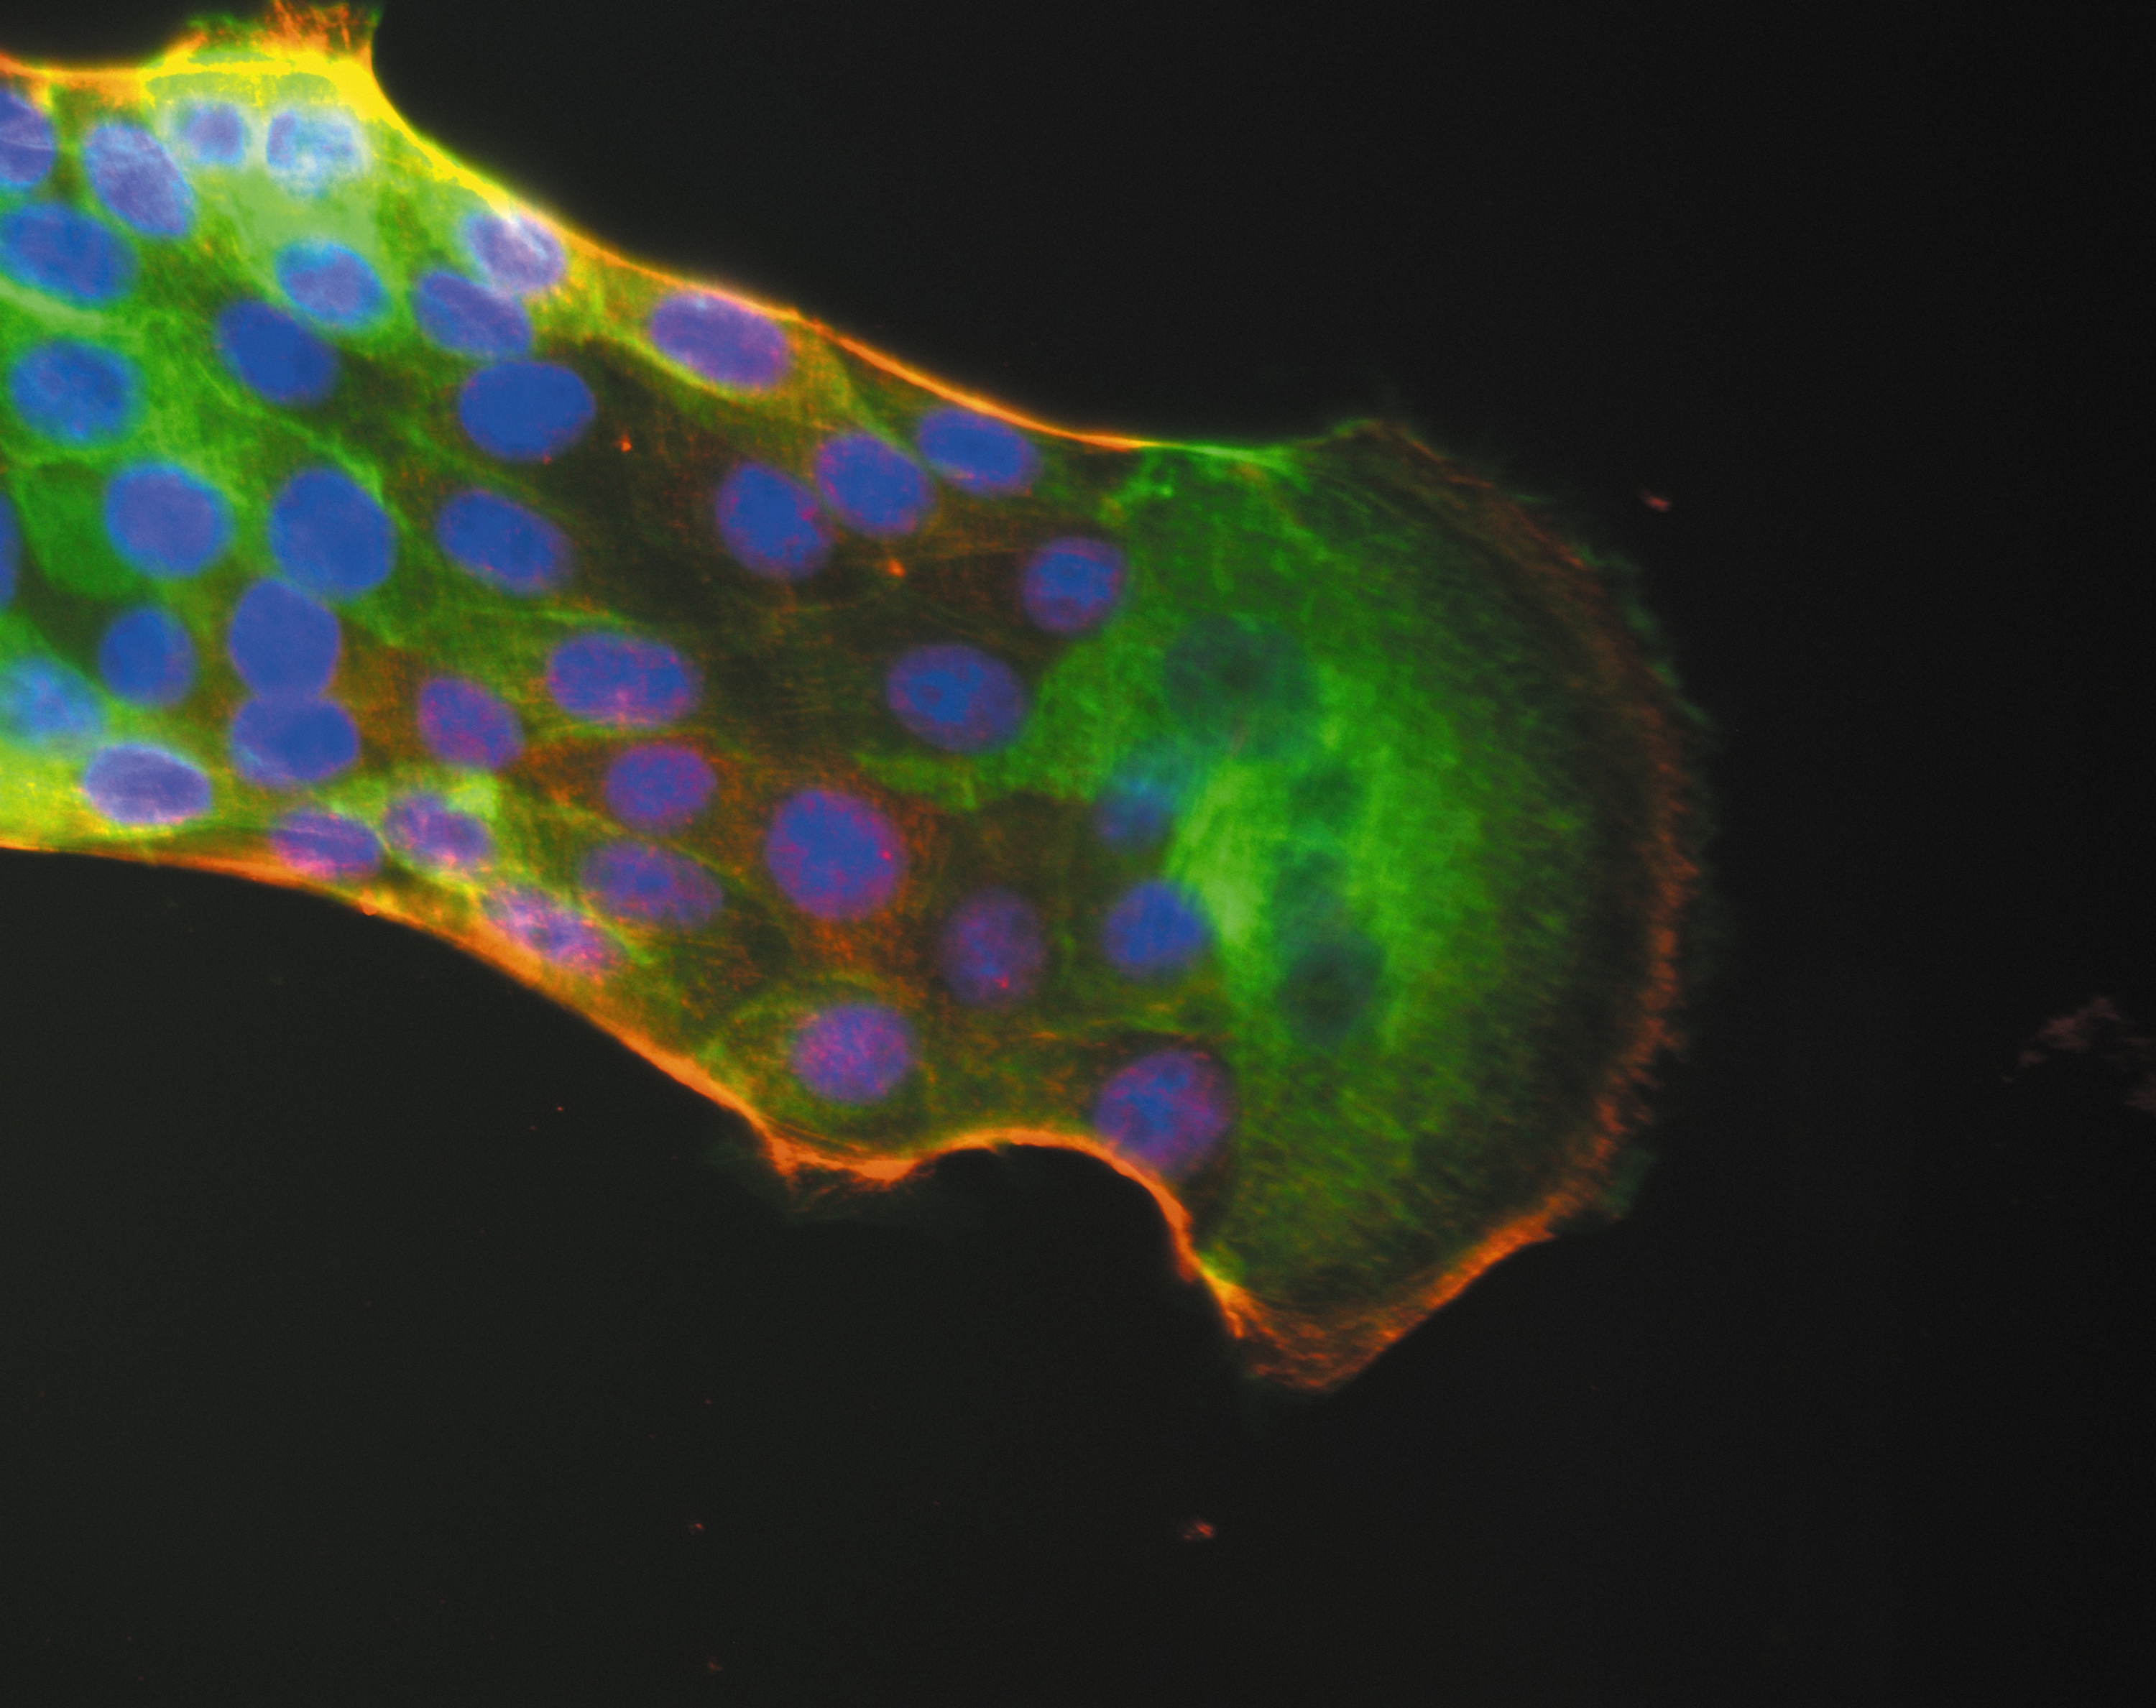
Doigt de migration cellulaire précédé par une cellule leader. En bleu, les noyaux des cellules, en vert, l’actine, en rouge, la myosine. Le câble pluricellulaire d’acto-myosine est bien visible sur les bords du doigt. ©Inserm/Cochet-Escartin, Olivier, 2014

L’asymétrie joue un rôle majeur en biologie, à toutes les échelles : enroulement en spirale de l’ADN, cœur positionné à gauche, préférence pour la main gauche ou la droite… Une équipe de l’Institut de biologie Valrose (CNRS/Inserm/Université Côte d’Azur), en collaboration avec des collègues de l’université de Pennsylvanie, a montré qu’une unique protéine induit le mouvement en spirale d’une autre molécule puis, par effet domino, la torsion des cellules, des organes et du corps entier, jusqu’à déclencher un comportement latéralisé. Ces travaux sont publiés dans la revue Science le 23 novembre 2018.

Notre monde est fondamentalement asymétrique : enroulement de la double hélice d’ADN, division asymétrique des cellules souches, localisation du cœur humain à gauche… Mais comment émergent ces asymétries et sont-elles liées les unes aux autres ?

À l’Institut de biologie Valrose l’équipe du chercheur CNRS Stéphane Noselli comprenant aussi des chercheurs de l’Inserm et de l’Université Cote d’Azur étudie depuis plusieurs années l’asymétrie droite-gauche afin de résoudre ces énigmes. Ces biologistes avaient identifié le premier gène contrôlant cette asymétrie chez la mouche du vinaigre (drosophile), l’un des organismes modèles préférés des biologistes. Plus récemment, l’équipe a montré que ce gène joue le même rôle chez les vertébrés : la protéine qu’il produit, la myosine 1D[1], contrôle l’enroulement ou la rotation des organes dans le même sens.

Dans cette nouvelle étude, les chercheurs ont induit la production de myosine 1D dans des organes normalement symétriques de la drosophile, comme les trachées respiratoires. De façon spectaculaire, cela a suffi à induire une asymétrie à tous les niveaux : cellules déformées, trachées s’enroulant sur elles-mêmes, organisme entier torsadé, et comportement de nage hélicoïdale des larves de mouches. Chose remarquable, ces nouvelles asymétries se développent toujours dans le même sens.

Afin d’identifier l’origine de ces effets en cascade, des biochimistes de l’université de Pennsylvanie ont apporté leur concours : ils ont mis en présence, sur une lame de verre, la myosine 1D et un composant du « squelette » des cellules, l’actine. Ils ont alors pu constater que l’interaction des deux protéines entraine un mouvement en spirale de l’actine.

Outre son rôle dans l’asymétrie droite-gauche chez la drosophile et les vertébrés, la myosine 1D apparaît donc comme une protéine unique capable à elle seule d’induire l’asymétrie à toutes les échelles, d’abord au niveau moléculaire, puis, par effet domino, cellulaire, tissulaire et comportemental.

Ces résultats suggèrent un mécanisme possible d’apparition soudaine de nouveaux caractères morphologiques au cours de l’évolution, comme par exemple la torsion du corps des escargots. La myosine 1D aurait toutes les caractéristiques requises pour l’émergence de cette innovation, puisque son expression suffit à elle seule à induire la torsion à toutes les échelles.

[1] Les myosines sont une classe de protéines qui interagissent avec l’actine (constituant du squelette des cellules ou cytosquelette). La plus connue d’entre elles, la myosine musculaire, est responsable de la contraction musculaire.

Identification d’un facteur génétique à l’origine de la fibrose pulmonaire qui complique la polyarthrite rhumatoïde

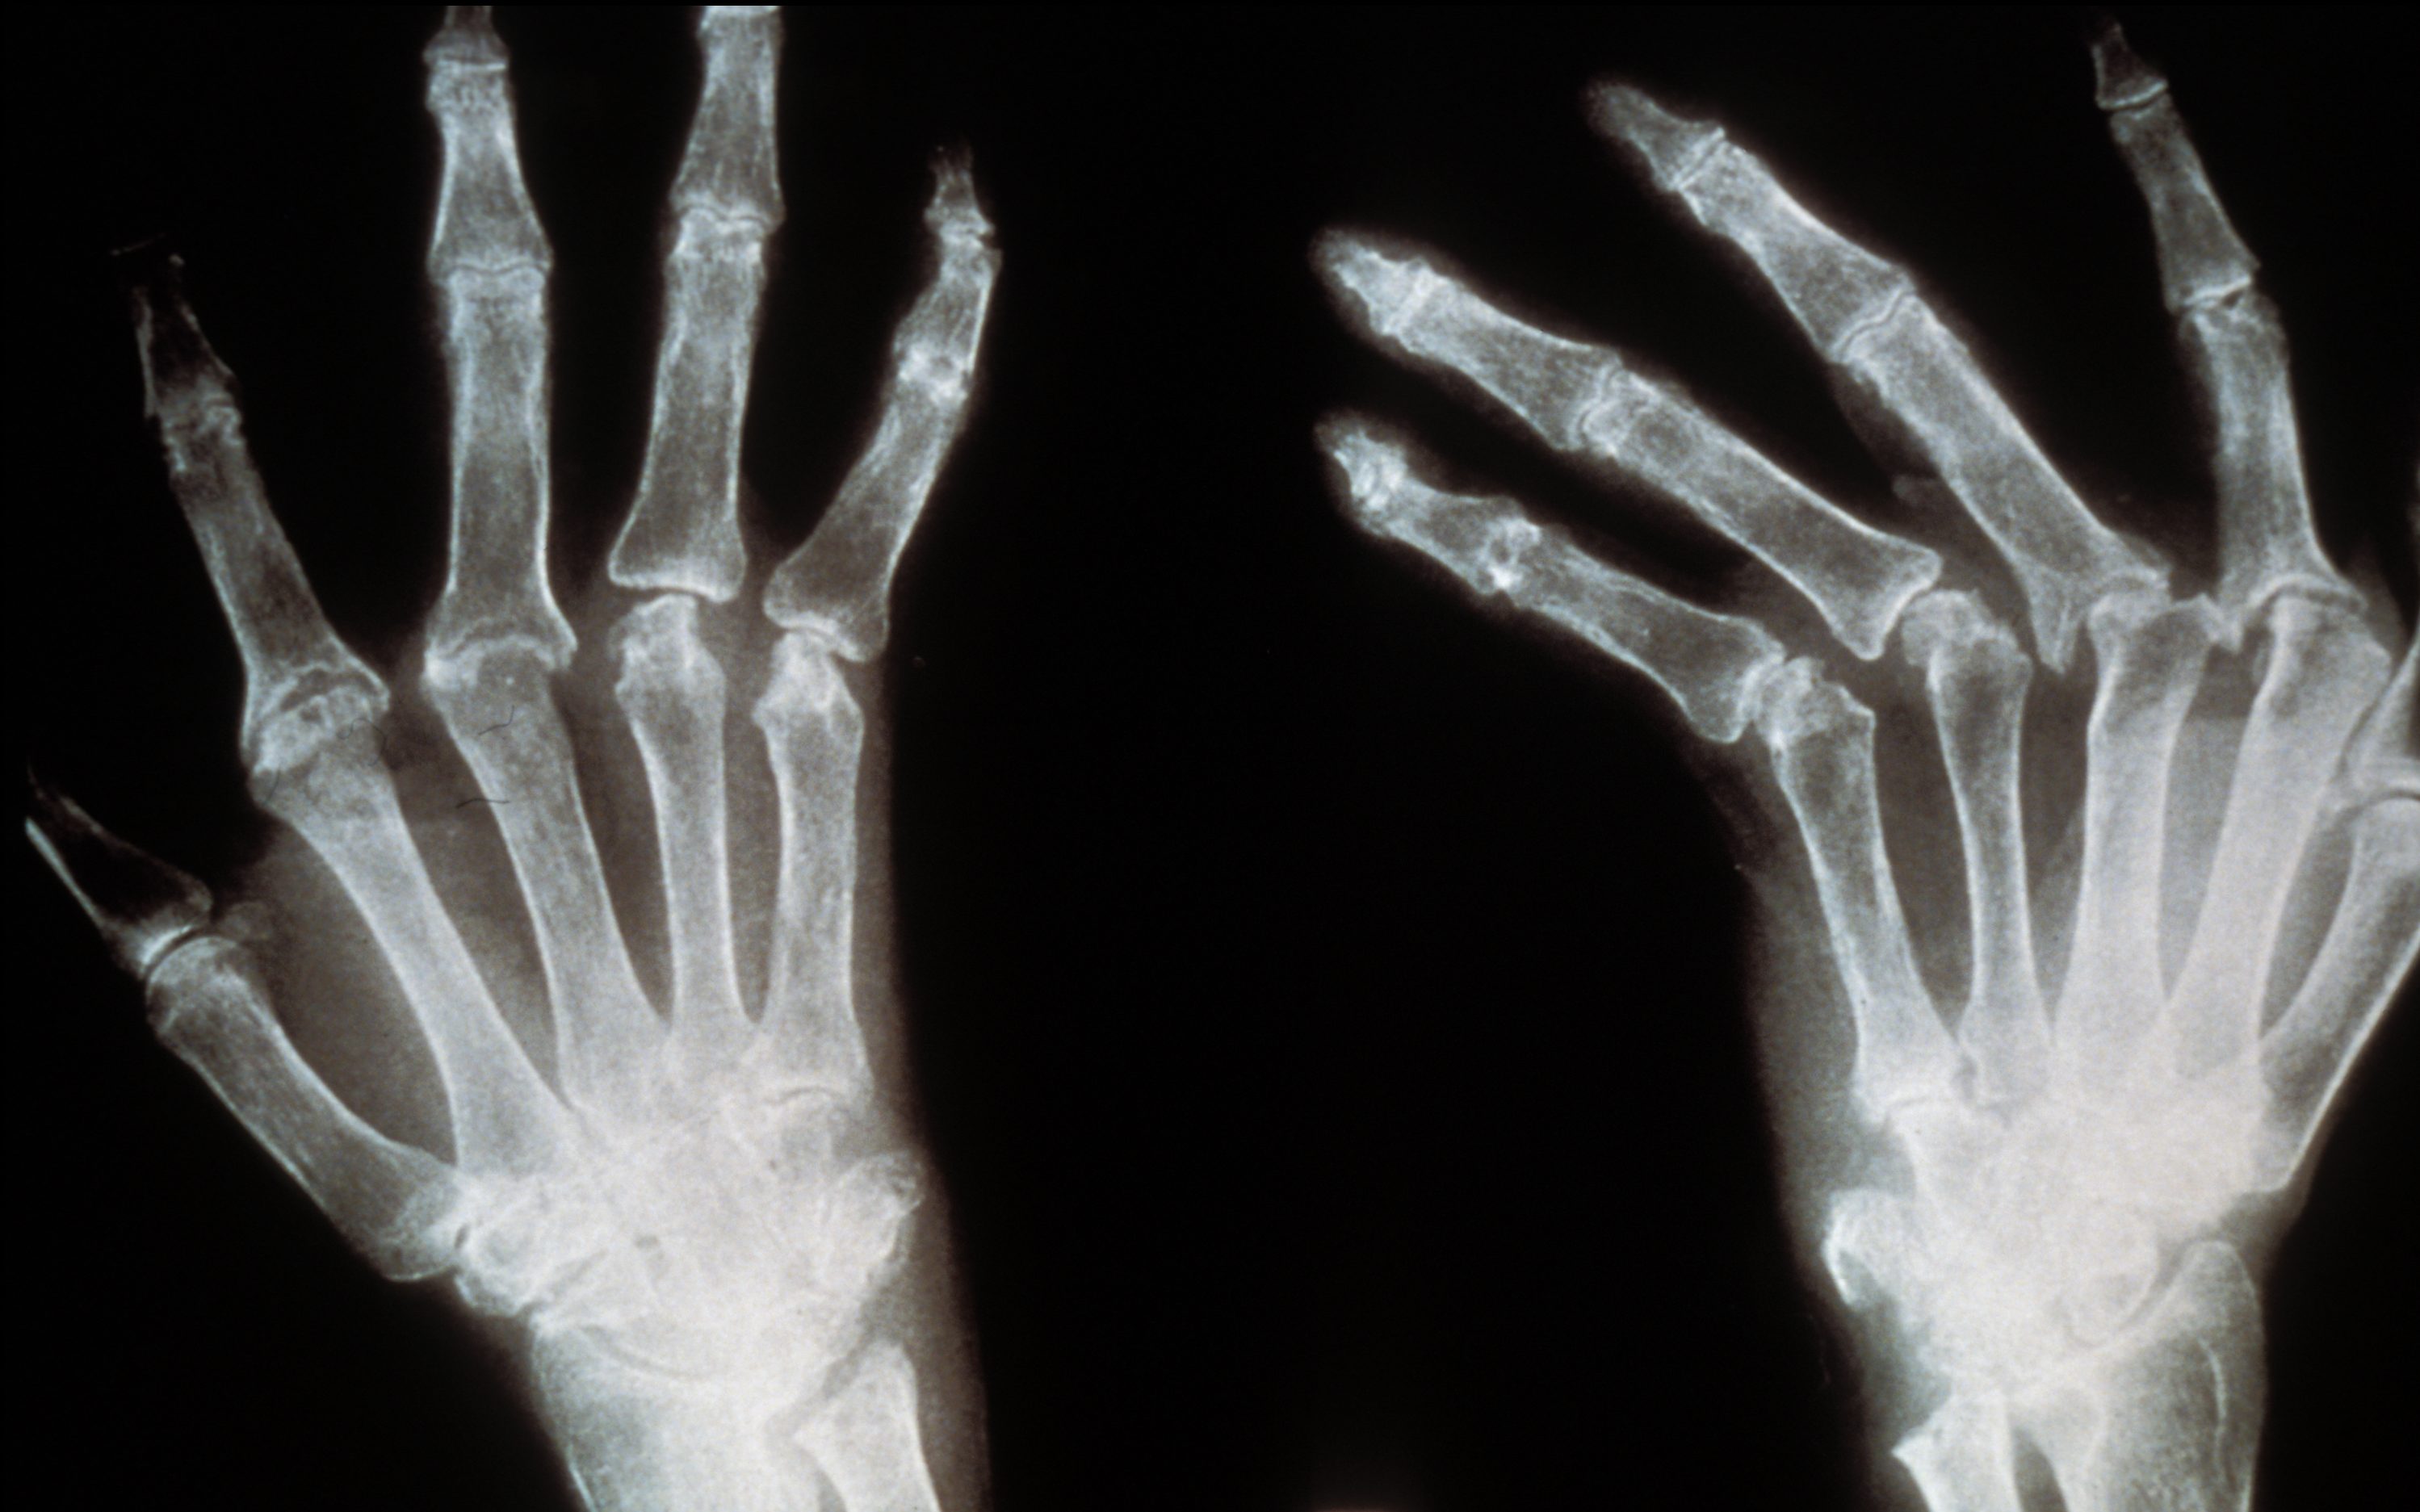
 Radiographie de mains de patient atteint de polyarthrite rhumatoïde, déviation cubitale. ©Inserm/Cantagrel, Alain, 1993

Les équipes de rhumatologie, de pneumologie, de génétique et le département hospitalo-universitaire FIRE de l’hôpital Bichat Claude-Bernard AP-HP, en collaboration avec l’Inserm, l’Université Paris Diderot, le Broad Institute of MIT and Harvard, Cambridge, Massachusetts, USA, ont découvert que l’allèle rare du variant rs35705950 du gène MUC5B multiplie par 6 le risque de survenue d’une fibrose pulmonaire chez les patients atteints de polyarthrite rhumatoïde (PR). Cette large étude d’association génétique démontre l’existence d’une base génétique commune entre la fibrose pulmonaire associée à la polyarthrite rhumatoïde et la fibrose pulmonaire idiopathique (FPI). Ces résultats, obtenus avec la participation d’un réseau national et international de pneumologues et rhumatologues, sont publiés dans la revue The New England Journal of Medicine le 20 octobre 2018. Ils constituent une première étape dans la compréhension des pneumopathies interstitielles diffuses (PID) de la polyarthrite rhumatoïde, complication grave dont la prise en charge thérapeutique n’est actuellement pas codifiée.

 Les équipes ont testé l’influence du principal facteur de risque génétique de la fibrose pulmonaire idiopathique (FPI) : le variant rs35705950 du gène MUC5B. 

Cette étude d’association génétique cas-témoins, coordonnée par le Pr Philippe Dieudé, en collaboration avec le Pr Bruno Crestani, a comparé 620 patients atteints de polyarthrite rhumatoïde avec pneumopathie interstitielle diffuse (PID), 614 patients atteints de polyarthrite rhumatoïde sans PID et 5448 individus témoins, issus de 7 pays distincts (France, Grèce, Pays-Bas, Japon, Chine, Mexique et USA).

Les résultats de ce travail collaboratif international montrent une contribution du variant MUC5B rs35705950 dans le déterminisme de la PID au cours de la polyarthrite rhumatoïde. 

La présence de l’allèle à risque multiplie par 3 le risque de survenue de la pneumopathie interstitielle diffuse (PID) et par 6 celui de pneumopathie interstitielle commune (PIC) (forme la plus sévère de PID). Enfin, une phase exploratoire explorant 12 autres marqueurs de susceptibilité de la FPI suggère l’existence d’une architecture génétique commune entre la FPI et la fibrose pulmonaire de la polyarthrite rhumatoïde.

Ce travail est le premier à montrer qu’il existe des voies communes entre les deux maladies– la fibrose pulmonaire de la polyarthrite rhumatoïde et la fibrose pulmonaire idiopathique – et apporte un argument de poids pour favoriser des études d’intervention thérapeutique dans la fibrose pulmonaire associée à la polyarthrite rhumatoïde, utilisant les médicaments anti-fibrosants déjà validés dans la fibrose pulmonaire idiopathique.


Pour en savoir plus

La pneumopathie interstitielle diffuse (PID) est une manifestation extra-articulaire fréquente et très sévère de la polyarthrite rhumatoïde (PR), qui affecte près de 30% des patients atteints de PR, et évolue progressivement vers une fibrose pulmonaire irréversible dans environ 40 à 50 % des cas. Ainsi, la survenue d’une PID est responsable d’environ 7 à 10% des décès chez les patients atteints de polyarthrite rhumatoïde et la médiane de survie varie entre 2 et 5 ans après l’apparition des signes fonctionnels pulmonaires. Les facteurs de risques et les mécanismes physiopathologiques qui expliquent l’apparition de fibrose pulmonaire au cours de la PR restent en grande partie méconnus. 

La fibrose pulmonaire idiopathique (FPI) est une maladie pulmonaire caractérisée par une fibrose progressive, au cours de laquelle il n’existe pas d’atteinte extra-respiratoire, pour laquelle les origines génétiques sont connues. 

La fibrose pulmonaire de la polyarthrite rhumatoïde présente des similitudes avec la fibrose pulmonaire idiopathique, notamment une prévalence élevée de la pneumopathie interstitielle commune (PIC), des facteurs de risques environnementaux partagés (tel que le tabagisme) et un pronostic très sévère.

Des chercheurs à Généthon démontrent la possibilité de ré-administrer une thérapie génique

Crédits: Thérapie génique dans le traitement de la cécité, Inserm/Dubus, Elisabeth

Des chercheurs de Généthon, le laboratoire de l’AFM-Téléthon, et de l’Inserm, en collaboration avec la biotech américaine Selecta Biosciences, démontrent la possibilité de ré-administrer une thérapie génique par vecteur AAV (virus adéno-associé), sans réponse immunitaire, grâce à des nanoparticules de rapamycine, un immunosuppresseur. Une première scientifique, dont les résultats sont publiés ce jour dans la revue Nature Communications, qui, à terme, renforcera l’efficacité thérapeutique de la thérapie génique.

La thérapie génique consiste à injecter un gène-médicament dans un organisme grâce un vecteur, un « moyen de transport » capable de franchir toutes les barrières biologiques de la cellule jusqu’au noyau. Les vecteurs les plus utilisés sont dérivés de virus, notamment AAV (virus adéno-associé). Les vecteurs AAV sont notamment utilisés pour la thérapie génique du muscle, du foie, de l’oeil… Une des limites de ces vecteurs est que, une fois injectés, ils induisent une réaction immunitaire du sujet traité rendant impossible la ré-administration du produit de thérapie génique, pourtant parfois nécessaire pour assurer l’efficacité d’un traitement sur le long terme, en particulier dans les applications systémiques (corps entier) et/ou pédiatriques.

C’est pourquoi une équipe de Généthon / Inserm dirigée par le Dr Federico Mingozzi, a cherché à contourner cet obstacle biologique et rendre ainsi l’organisme des malades tolérant à une seconde injection de thérapie génique par AAV. Pour y parvenir, les chercheurs ont utilisé des nanoparticules de rapamycine, un immunosuppresseur connu, développées par la biotech américaine Selecta Biosciences, qu’ils ont injecté simultanément à un vecteur AAV par voie intraveineuse. Ils ont constaté, sur des modèles animaux, que cette administration simultanée inhibe les réactions immunitaires de l’organisme.

Cette première scientifique est prometteuse pour le traitement des maladies génétiques rares car, si l’efficacité de cette technique est confirmée, elle permettrait de traiter les malades dès les premiers signes de la maladie et de réinjecter un médicament de thérapie génique si l’effet thérapeutique devait s’atténuer avec le temps.

« Lorsque nous envisageons un traitement par thérapie génique, en l’occurrence pour des maladies rares, nous savons que nous ne pouvons injecter les patients qu’une seule fois donc il faut être sûr d’intervenir au bon moment. Par exemple, pour la maladie de Crigler-Najjar, nous avons fait le choix de traiter à partir de l’âge de maturité du foie (10 ans) pour que l’efficacité du traitement soit optimale. Si les prochaines études, qui sont déjà en cours, devaient confirmer l’efficacité de cette nouvelle technique, l’approche sera différente et nous pourrions traiter les enfants beaucoup plus tôt » souligne Federico Mingozzi, chercheur à Généthon et directeur de recherche à l’Inserm.

« Cette première scientifique est une nouvelle démonstration de la capacité d’innovation de notre laboratoire Généthon et de la qualité de nos chercheurs qui, sans cesse, imaginent, développent et innovent pour faire émerger de nouvelles solutions thérapeutiques pour les maladies rares. Cette avancée prometteuse ouvre de nouvelles perspectives pour la thérapie génique et de nouveaux espoirs pour les malades. » déclare Frédéric Revah, directeur général de Généthon.

A propos de Généthon – www.genethon.fr
Créé et financé par l’AFM-Téléthon, Généthon a pour mission de mettre à la disposition des malades des traitements innovants de thérapie génique. Après avoir joué un rôle pionnier dans le décryptage du génome humain, Généthon est aujourd’hui, avec près de 180 chercheurs, médecins, ingénieurs, spécialistes des affaires réglementaires…, un des principaux centres internationaux de recherche et développement préclinique et clinique de traitements de thérapie génique pour les maladies rares.
Suivre l’Institut des Biothérapies sur Twitter : @BiotherapiesIns
A propos de l’AFM-Téléthon – www.afm-telethon.fr
L’AFM-Téléthon est une association de malades et de parents de malades engagés dans le combat contre la maladie. Grâce aux dons du Téléthon (89,2 millions d’euros en 2017), elle est devenue un acteur majeur de la recherche biomédicale pour les maladies rares en France et dans le monde. Elle soutient aujourd’hui des essais cliniques concernant des maladies génétiques de la vue, du sang, du cerveau, du système immunitaire, du muscle. À travers ses laboratoires, c’est également une association atypique en capacité de concevoir, produire et tester ses propres

Nouvelle classification des myosites, maladies rares du muscle : une étape déterminante vers un meilleur diagnostic et des traitements personnalisés

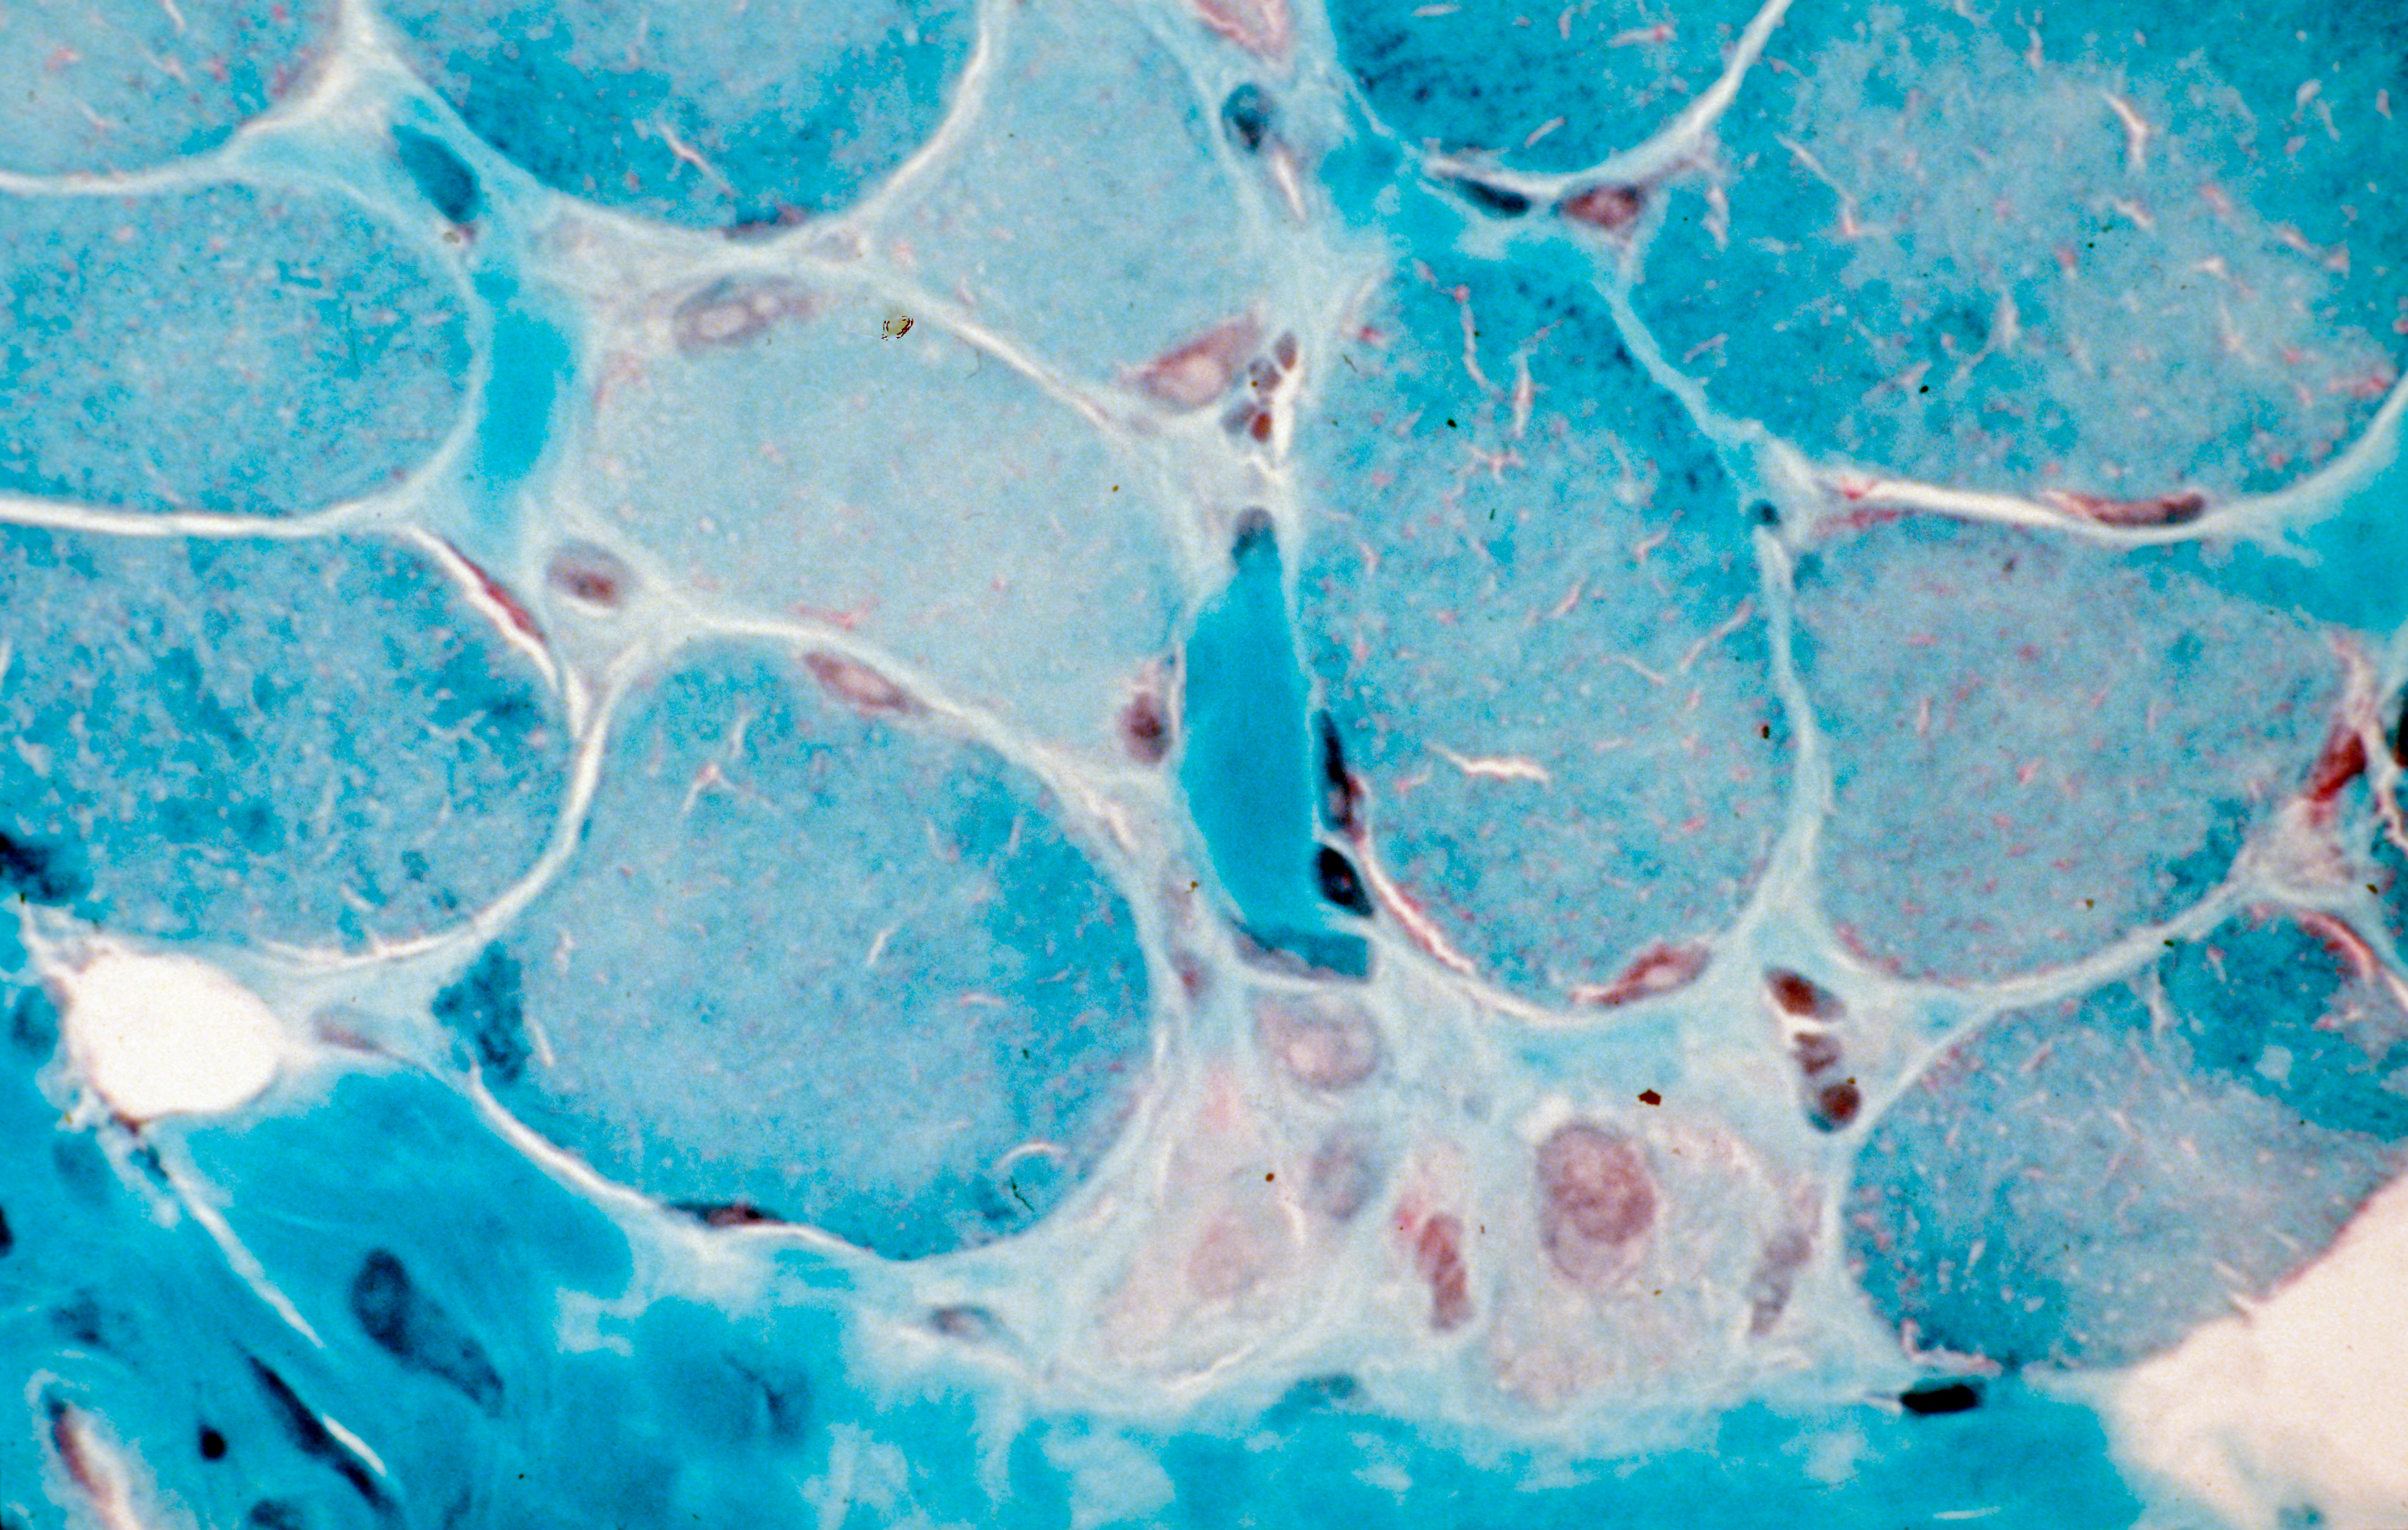
Coupe transversale de muscle humain, régénération de fibres musculaires après un traitement de la myopathie de Duchenne. Crédits: Inserm/Fardeau, Michel

L’équipe « Myopathies inflammatoires et thérapies innovantes ciblées »  de l’Institut de Myologie, dirigée par le Pr Olivier Benveniste, a mis en évidence une nouvelle classification des myosites, maladies inflammatoires du muscle. Désormais, 4 nouveaux types de myosites, prenant en compte tous les critères cliniques des patients, sont définis. Ces travaux impliquant des équipes de recherche de l’Institut de Myologie, de l’Inserm, de l’AP-HP et de Sorbonne Université, publiés ce jour dans la revue JAMA, ouvrent la voie à un diagnostic fiable et à des traitements personnalisés.

Les myosites (ou myopathies inflammatoires) constituent un groupe de maladies rares auto-immunes du muscle, c’est-à-dire des maladies dans lesquelles le système immunitaire, chargé de protéger l’organisme contre des attaques extérieures (microbe, virus…), se dérègle et s’attaque à l’organisme (ici le muscle). Elles concernent entre 3 000 et 5 000 adultes et enfants en France.

Si toutes les myosites ont une composante auto-immune, chacune possède des mécanismes de déclenchement qui lui sont propres. Jusqu’à présent, la classification identifiait 3 types de myosites (polymyosite, dermatomyosite, myosite à inclusions) selon un système de classification établi en 1975 puis mis à jour en 2017 (critères ACR,/EULAR des Rhumatologues) et fondé essentiellement sur des critères cliniques et histologiques. Le Pr Olivier Benveniste, responsable de l’équipe « Myopathies inflammatoires et thérapies innovantes ciblées » à l’Institut de Myologie, suivant quotidiennement des patients depuis 20 années à l’hôpital Pitié-Salpêtrière, AP-HP, a identifié des erreurs diagnostiques graves liées à cette classification incomplète et, de fait, non-homogène, de ces pathologies générant parfois même des erreurs dans le traitement donné aux patients. Certains patients diagnostiqués par erreur comme ayant une myosite à inclusions ont pu être ainsi traités avec une forte dose de corticoïdes alors que ces derniers aggravent leur état.

C’est pourquoi, avec son équipe et en collaboration avec le centre de référence des maladies neuromusculaires de l’Institut de Myologie, il a lancé une étude sur 260 patients dont il a recueilli et analysé toutes les caractéristiques cliniques et notamment la présence d’auto-anticorps, parfois causes ou conséquences de la maladie. Par des méthodes statistiques innovantes et sans a priori, c’est à dire l’algorithme mathématique agrège les patients qui se ressemblent (analyse en cluster) sans intervention des chercheurs,  ces derniers ont mis en évidence une nouvelle classification avec 4 grands types de myosites : myosite à inclusions, dermatomyosite, myopathie nécrosante auto-immune, syndrome des anti-synthétases (les polymyosites ne constituant plus un type de myosite en tant que tel).

Caractéristiques des 4 types :

▪ Myosite à inclusions : Cette myosite affecte plus souvent les hommes de plus de 60 ans. Elle est lentement progressive mais induit finalement un déficit moteur très handicapant. Elle touche plus particulièrement les quadriceps (muscle des cuisses qui servent à monter les escaliers, se relever d’une chaise, être stable à la marche…), les muscles qui servent à fermer et serrer les mains et les muscles de la déglutition. Cette maladie résiste aux traitements immunosuppresseurs classiques comme les corticoïdes. Elle est due à la présence dans le muscle d’une réaction inflammatoire (la myosite) et d’un processus neurodégénératif apparenté à la maladie d’Alzheimer (donnant les inclusions).

▪ Dermatomyosite : Elle touche plus souvent les femmes. Les enfants peuvent être atteints. Un risque de cancer associé apparait chez les sujets les plus âgés (généralement après 60 ans). Outre la myosite avec qui entraine une faiblesse musculaire prédominante aux épaules, cette maladie est caractérisée par la présence de lésions dermatologiques typiques. Cette maladie est due à un dérèglement du système immunitaire mettant en jeu l’interféron de type 1 qui permet de se défendre contre les virus. De nouveaux traitements ciblant spécifiquement cette voie de l’interféron sont en cours de développement. Les anticorps spécifiques des dermatomyosites sont les anti-Mi2, anti-SAE, anti-NXP2, ou anti-TIF1gamma.

▪ Myopathie nécrosante auto-immune : Il s’agit d’une atteinte purement musculaire touchant les patients de tout âge. C’est la myosite qui en l’absence de traitement conduit à l’atrophie musculaire la plus sévère et handicapante. Cette maladie est liée à la présence de deux anticorps spécifiques anti-SRP ou anti-HMGCR qui attaquent et détruisent directement les muscles. Les anti-HMGCR peuvent apparaitre après la prise de statines. Le traitement vise ici à faire disparaitre ces anticorps.

▪ Syndrome des anti-synthétases : Cette maladie touche le muscle mais aussi les articulations (donnant un rhumatisme), et les poumons (donnant un essoufflement parfois sévère). Ici aussi, certains anticorps semblent responsables. Il s’agit des anti-Jo1, anti-PL7 ou anti-PL12.

Cette nouvelle classification est déterminante pour poser un diagnostic et proposer un traitement personnalisé aux malades.

«Nous nous sommes rendu compte que la classification actuelle des myosites n’était pas adaptée et pouvait souvent conduire à l’échec d’un traitement potentiel en raison de groupes de patients non-homogènes dans un même essai. Notre but était donc de définir une classification fondée des critères phénotypiques, biologiques et immunologiques afin de pouvoir mieux diagnostiquer les différents types de myosites et de trouver, à terme, des traitements adaptés pour les malades. Cette nouvelle classification devient une référence puisque même la FDA, qui utilisait jusqu’alors la classification américaine, recommande de se baser sur nos travaux. » explique le Pr Benveniste.

fermer